
KMT9调控前列腺癌免疫抑制微环境的机制解析:从CXCL趋化因子到ARG1的完整证据链
本文是对2026年发表于《Mol Cancer》的一项临床前研究的解读,属科研资讯分享,不构成任何诊疗建议。前列腺癌的免疫治疗一直卡在‘冷肿瘤’上,这篇工作把目光投向了一个相对冷门的表观遗传调控因子KMT9,发现它一手拉着髓系趋化因子、一手拽着ARG1,把肿瘤微环境搞得乌烟瘴气。小鼠模型里敲掉它,T细胞立马能钻进去干活,还顺带验证了联合用药的思路,挺有意思。
期刊:Molecular Cancer(IF: 42.2,Q1)
发表时间:2026年9月17日
原文标题:KMT9 drives T cell exclusion and dysfunction by promoting PMN-MDSCs infiltration and ARG1 expression in prostate cancer.
翻译标题:KMT9调控前列腺癌免疫抑制微环境的机制解析:从CXCL趋化因子到ARG1的完整证据链
研究设计:基础转化研究:人类样本分析 + 小鼠遗传模型 + 体外功能实验
样本量:TCGA-PRAD:500例PCa vs 52例正常;PRAC组织芯片:160例PCa;小鼠模型:Ctrl (n=14)、Pten/Trp53 KO (n=10)、Pten/Trp53/Kmt9α KO (n=10)
主要结局:前列腺肿瘤重量、小鼠生存期、PMN-MDSC浸润、CD8+ T细胞浸润/活化/耗竭、T细胞杀伤功能
关键发现:在小鼠实验中,Kmt9α敲除使进入肿瘤腺体的CD8+ T细胞比例从17%升至87%,联合CXCR2或ARG1抑制剂进一步抑制肿瘤生长
全文技术路线图
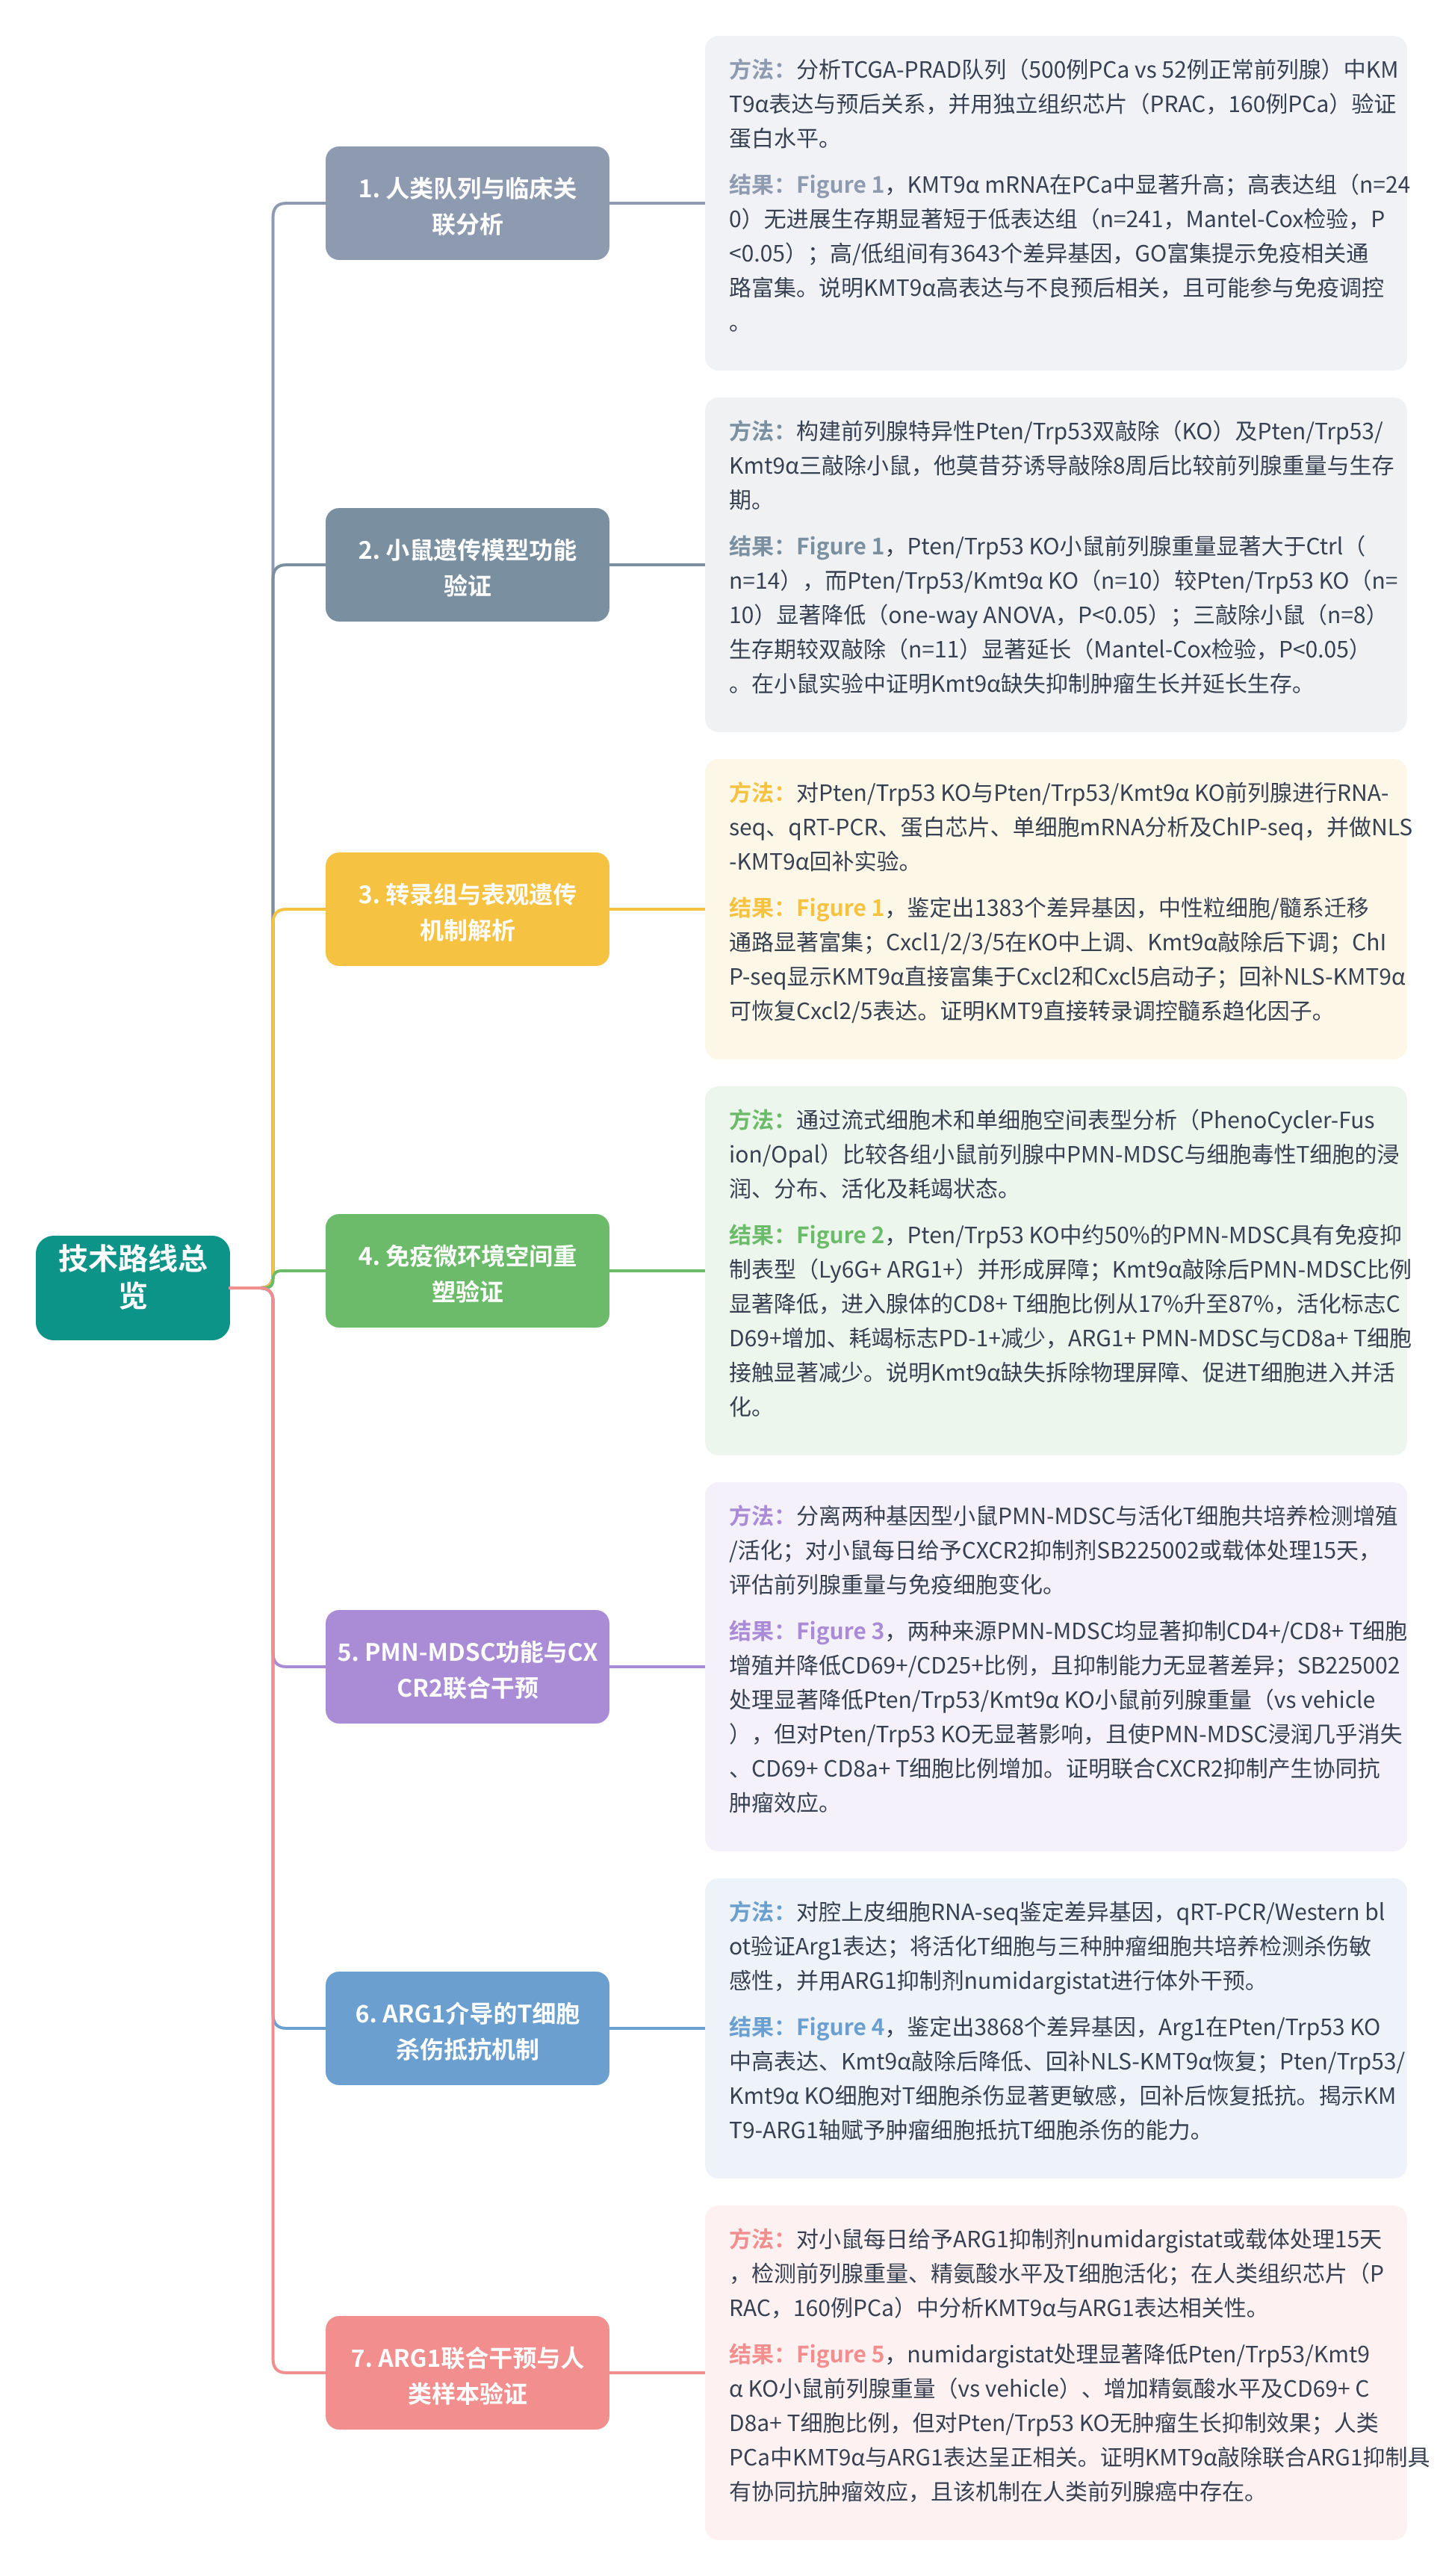
01 研究背景:前列腺癌免疫治疗的困境与KMT9的登场
前列腺癌(PCa)是男性最常见的恶性肿瘤之一,但免疫治疗在PCa中的疗效远不如其他实体瘤。论文指出,PCa的肿瘤免疫微环境(TIME)以免疫抑制为特征,尤其是髓系来源抑制细胞(MDSC)的大量浸润和细胞毒性T细胞的排斥,构成了免疫治疗耐药的重要屏障 [Introduction]。
KMT9是近年来被关注的表观遗传调控因子,此前研究已发现其在前列腺癌中高表达并促进肿瘤进展。然而,KMT9是否通过调控免疫微环境参与免疫逃逸,此前尚不清楚。本研究正是从这个科学问题出发,系统解析KMT9在PCa免疫逃逸中的功能与机制 [Introduction]。
【解读观点】这篇研究的切入点很巧妙——将一个已知的肿瘤增殖相关分子(KMT9)重新定位到免疫微环境调控的新维度,这种“老分子新功能”的选题策略值得借鉴。
02 数据来源与方法:从人类队列到小鼠模型的多层次验证体系
研究构建了多层次证据链。人类层面,利用TCGA-PRAD队列(500例PCa vs 52例正常前列腺)分析KMT9α表达与预后的关系,并用独立的前列腺组织芯片(PRAC,160例PCa)验证蛋白水平 [Methods]。
小鼠层面,研究者构建了多种遗传模型:PSA-Cre-ERT2驱动的Pten/Trp53双敲除(模拟PCa)、Pten/Trp53/Kmt9α三敲除(在肿瘤基础上敲除Kmt9α),以及Kmt9α单敲除和野生型对照。通过他莫昔芬诱导实现前列腺特异性基因敲除 [Methods]。
方法学上,研究整合了RNA-seq、ChIP-seq、单细胞空间表型分析(PhenoCycler-Fusion和Opal多重免疫荧光)、流式细胞术、T细胞共培养杀伤实验、Transwell趋化实验等,从转录组、表观遗传、细胞功能和空间组织多个维度交叉验证 [Methods]。
03 研究结果:从KMT9高表达到免疫微环境重塑的完整证据链
本研究通过人类样本分析、小鼠遗传模型和体外功能实验,系统揭示了KMT9驱动前列腺癌免疫抑制微环境形成的双重机制——一方面通过趋化因子招募PMN-MDSC形成物理屏障排斥T细胞,另一方面通过ARG1削弱T细胞杀伤功能。
板块1|KMT9在人类前列腺癌中高表达且与不良预后相关,并在小鼠模型中驱动肿瘤生长
结果1|KMT9α在人类前列腺癌中高表达,且高表达与较短的无进展生存期相关
作者首先在TCGA-PRAD队列中分析了KMT9α的表达水平,发现与正常前列腺组织(n=52)相比,前列腺癌组织(n=500)中KMT9α mRNA显著升高。随后,作者根据KMT9α表达的中位数将患者分为高表达组(n=240)和低表达组(n=241),Kaplan-Meier生存分析显示,KMT9α高表达患者的无进展生存期显著短于低表达患者(Mantel-Cox检验,P<0.05)。此外,差异基因分析显示高KMT9α组与低KMT9α组之间有3643个差异表达基因,GO富集分析提示这些基因涉及免疫相关通路。这一结果表明KMT9α不仅是前列腺癌中上调的分子标志物,其高表达还与不良临床结局相关,提示KMT9可能在肿瘤进展中发挥功能性作用,为后续机制研究提供了临床相关性基础。
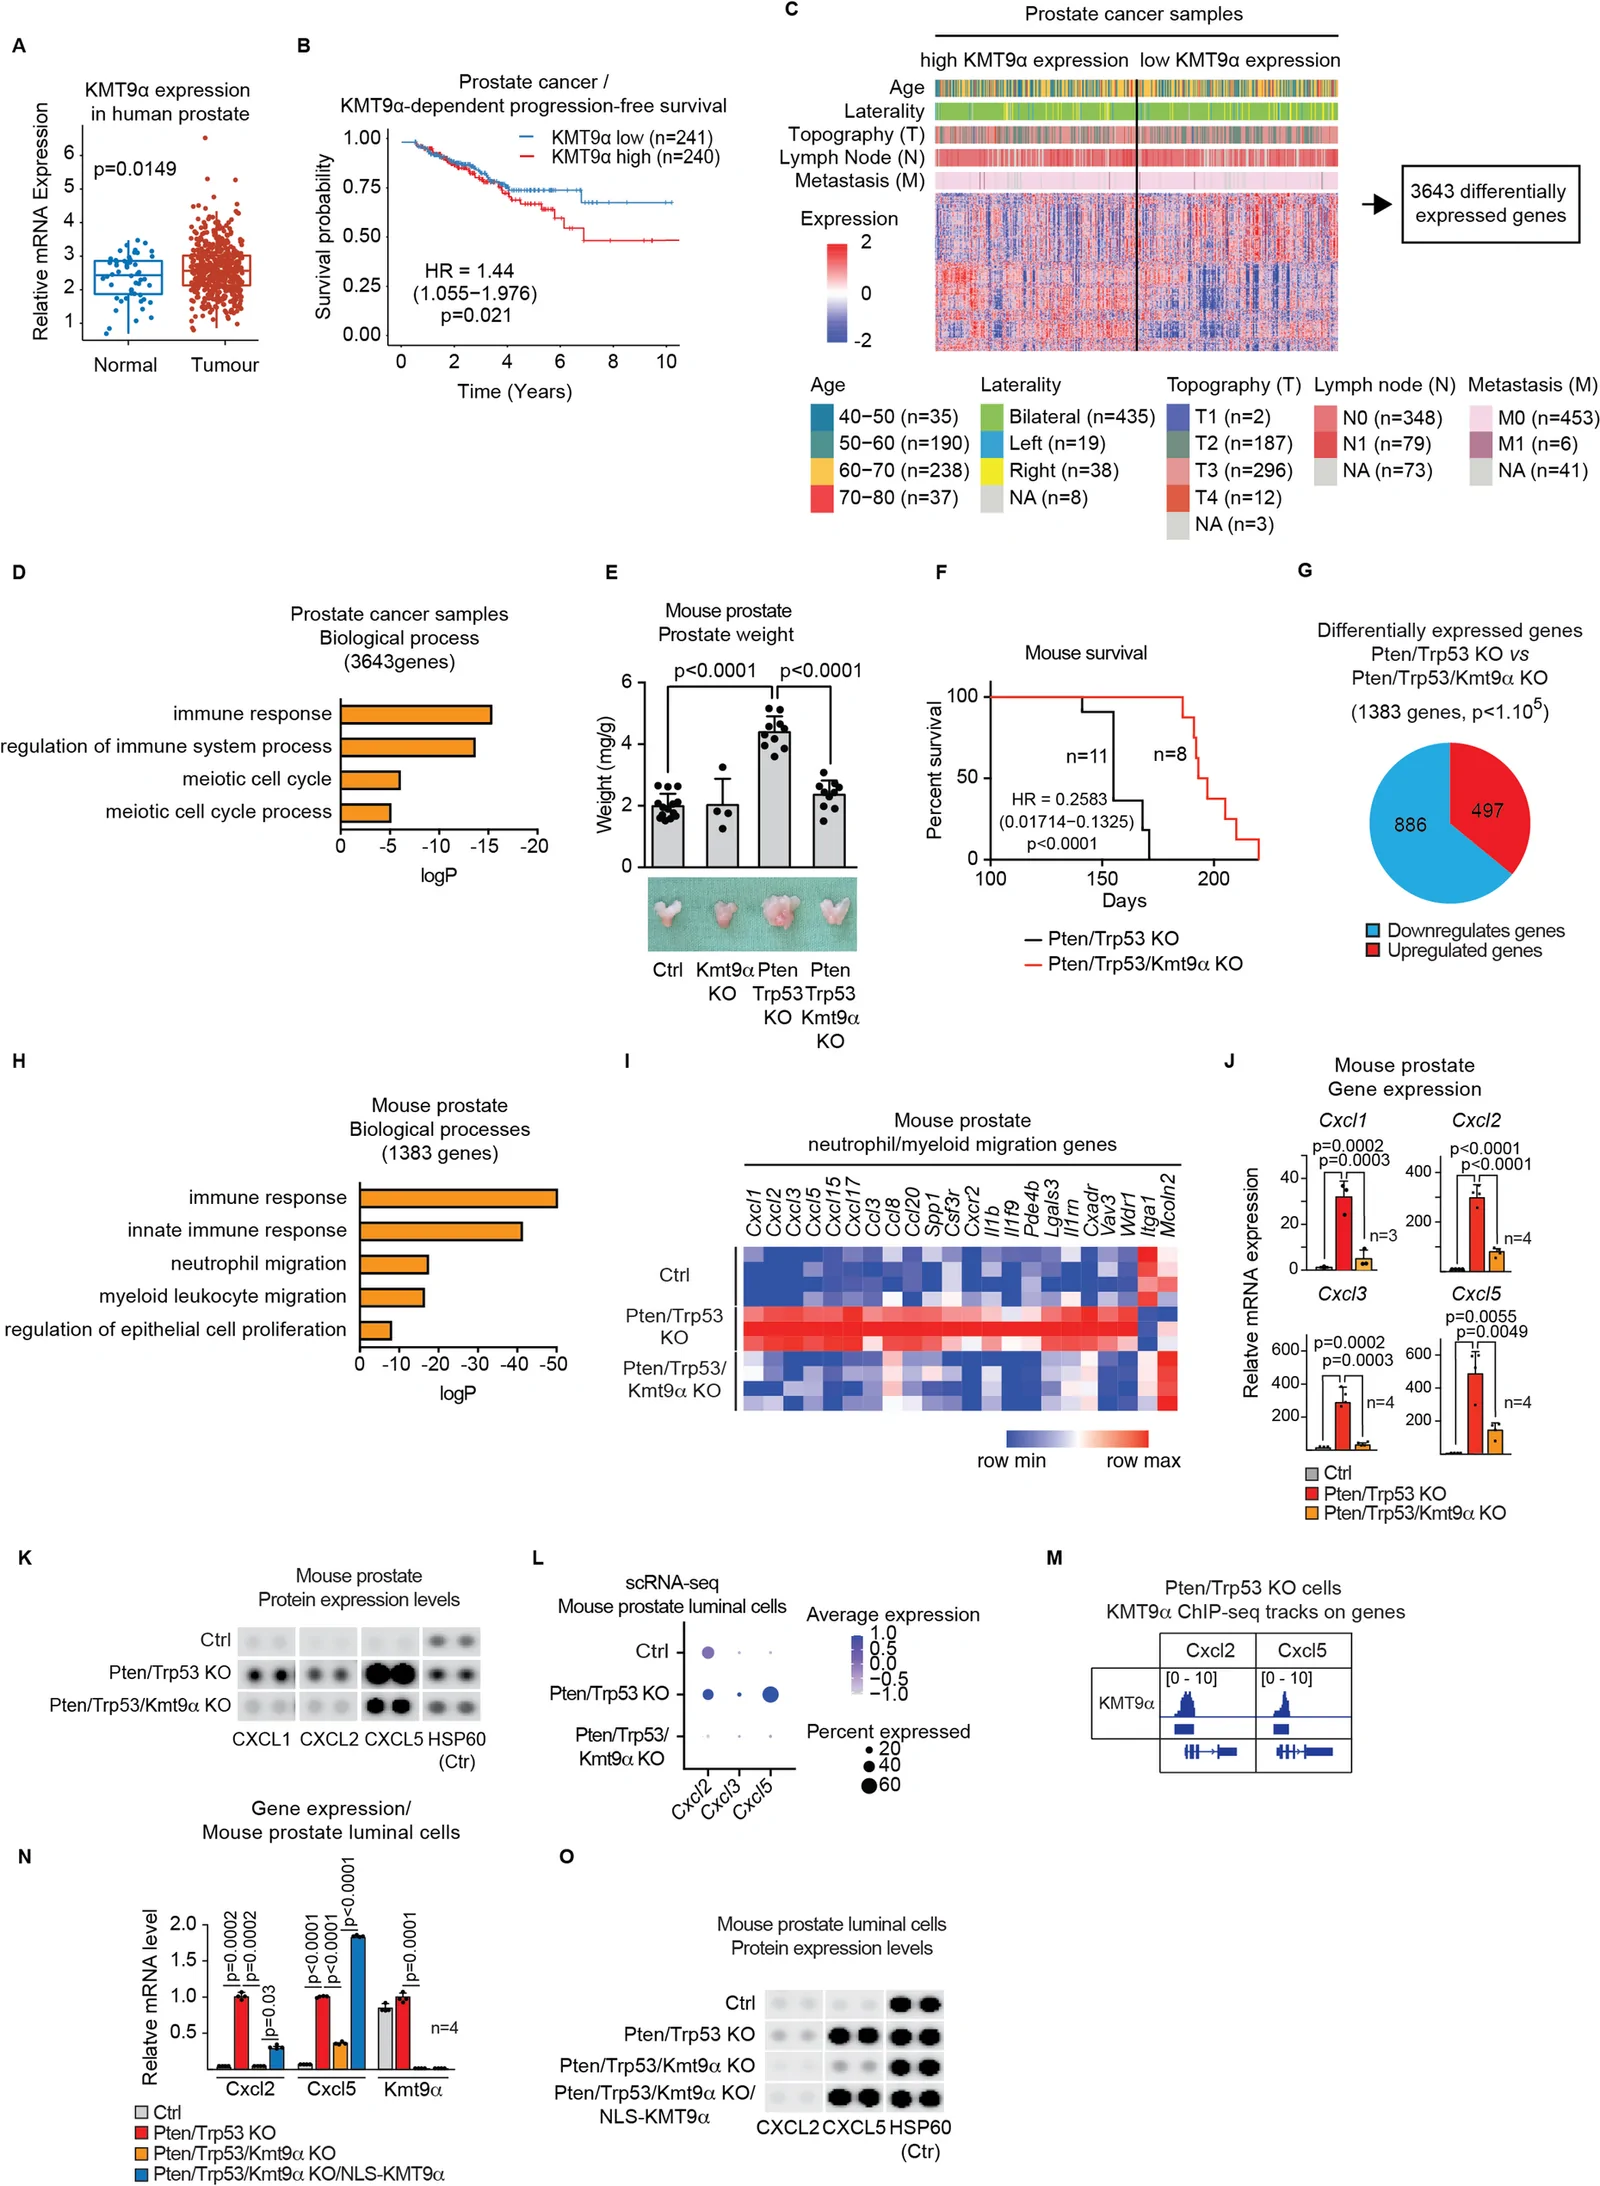
Fig. 1 这是一张多面板综合图,包含箱线图、KM生存曲线、热图、柱状图、ChIP-seq轨迹和Western blot等多种数据呈现。图A-B展示TCGA-PRAD队列中KMT9α在肿瘤与正常组织中的表达差异及高低表达组的无进展生存曲线;图E-F展示各组小鼠前列腺重量比较及Pten/Trp53 KO与Pten/Trp53/Kmt9α KO小鼠的生存曲线;图M展示KMT9α直接结合Cxcl2/5启动子的ChIP-seq证据。该图确立了KMT9与前列腺癌进展及免疫趋化因子调控的关联,为后续机制研究提供基础。
结果2|Kmt9α敲除显著抑制Pten/Trp53 KO小鼠前列腺肿瘤生长并延长生存期
为验证KMT9在前列腺癌中的功能作用,作者构建了前列腺特异性Pten/Trp53双敲除小鼠模型(Pten/Trp53 KO,模拟侵袭性前列腺癌),并在此基础上进一步敲除Kmt9α(Pten/Trp53/Kmt9α KO)。结果显示,他莫昔芬诱导基因敲除8周后,Pten/Trp53 KO小鼠的前列腺重量显著大于对照组(Ctrl,n=14),而Pten/Trp53/Kmt9α KO小鼠(n=10)的前列腺重量较Pten/Trp53 KO(n=10)显著降低(one-way ANOVA,P<0.05)。生存分析进一步表明,Pten/Trp53/Kmt9α KO小鼠(n=8)的生存期较Pten/Trp53 KO小鼠(n=11)显著延长(Mantel-Cox检验,P<0.05)。这一结果在小鼠实验中直接证明Kmt9α缺失能够抑制Pten/Trp53 KO背景下的前列腺肿瘤生长并改善生存,与结果1中人类样本的临床关联相呼应,确立了KMT9作为前列腺癌进展关键驱动因子的地位。
板块2|KMT9通过直接调控髓系趋化因子表达,驱动PMN-MDSC浸润并排斥细胞毒性T细胞,形成免疫抑制屏障
结果3|KMT9直接调控CXCL2、CXCL5等髓系趋化因子的表达,并富集于其启动子
作者通过RNA-seq比较Pten/Trp53 KO与Pten/Trp53/Kmt9α KO小鼠前列腺的转录组,发现1383个差异表达基因,其中中性粒细胞/髓系细胞迁移相关通路显著富集,Cxcl1/2/3/5在Pten/Trp53 KO中上调、Kmt9α敲除后下调,qRT-PCR和蛋白芯片验证了mRNA及蛋白水平的改变。单细胞mRNA分析确认Cxcl2/3/5主要表达于腔上皮肿瘤细胞。ChIP-seq显示KMT9α直接富集于Cxcl2和Cxcl5启动子区域;在Kmt9α敲除细胞中回补NLS-KMT9α可恢复Cxcl2/5表达,证明KMT9直接转录调控这些趋化因子。这一结果将KMT9与髓系细胞招募信号直接联系起来,为解释Kmt9α敲除后肿瘤微环境免疫细胞组成的变化提供了分子基础。
结果4|Kmt9α敲除减少PMN-MDSC浸润并破坏其屏障,促进细胞毒性T细胞进入肿瘤腺体并活化
流式细胞术分析显示,Pten/Trp53 KO小鼠前列腺中PMN-MDSC占浸润免疫细胞约50%,形成围绕肿瘤腺体的物理屏障;Kmt9α敲除后PMN-MDSC比例显著降低。单细胞空间表型分析进一步揭示,在Pten/Trp53 KO中细胞毒性T细胞被排斥在基质中,与上皮肿瘤细胞距离较远;而Kmt9α敲除后,进入腺体的CD8+ T细胞比例从17%升至87%,活化标志CD69+比例增加、耗竭标志PD-1+比例减少,且ARG1+ PMN-MDSC与CD8a+ T细胞的接触显著减少。作者认为,KMT9通过趋化因子招募PMN-MDSC形成物理屏障,阻止T细胞接触肿瘤细胞;Kmt9α缺失则拆除这一屏障,使T细胞得以进入腺体发挥抗肿瘤功能,这与前述趋化因子下调的机制相衔接。
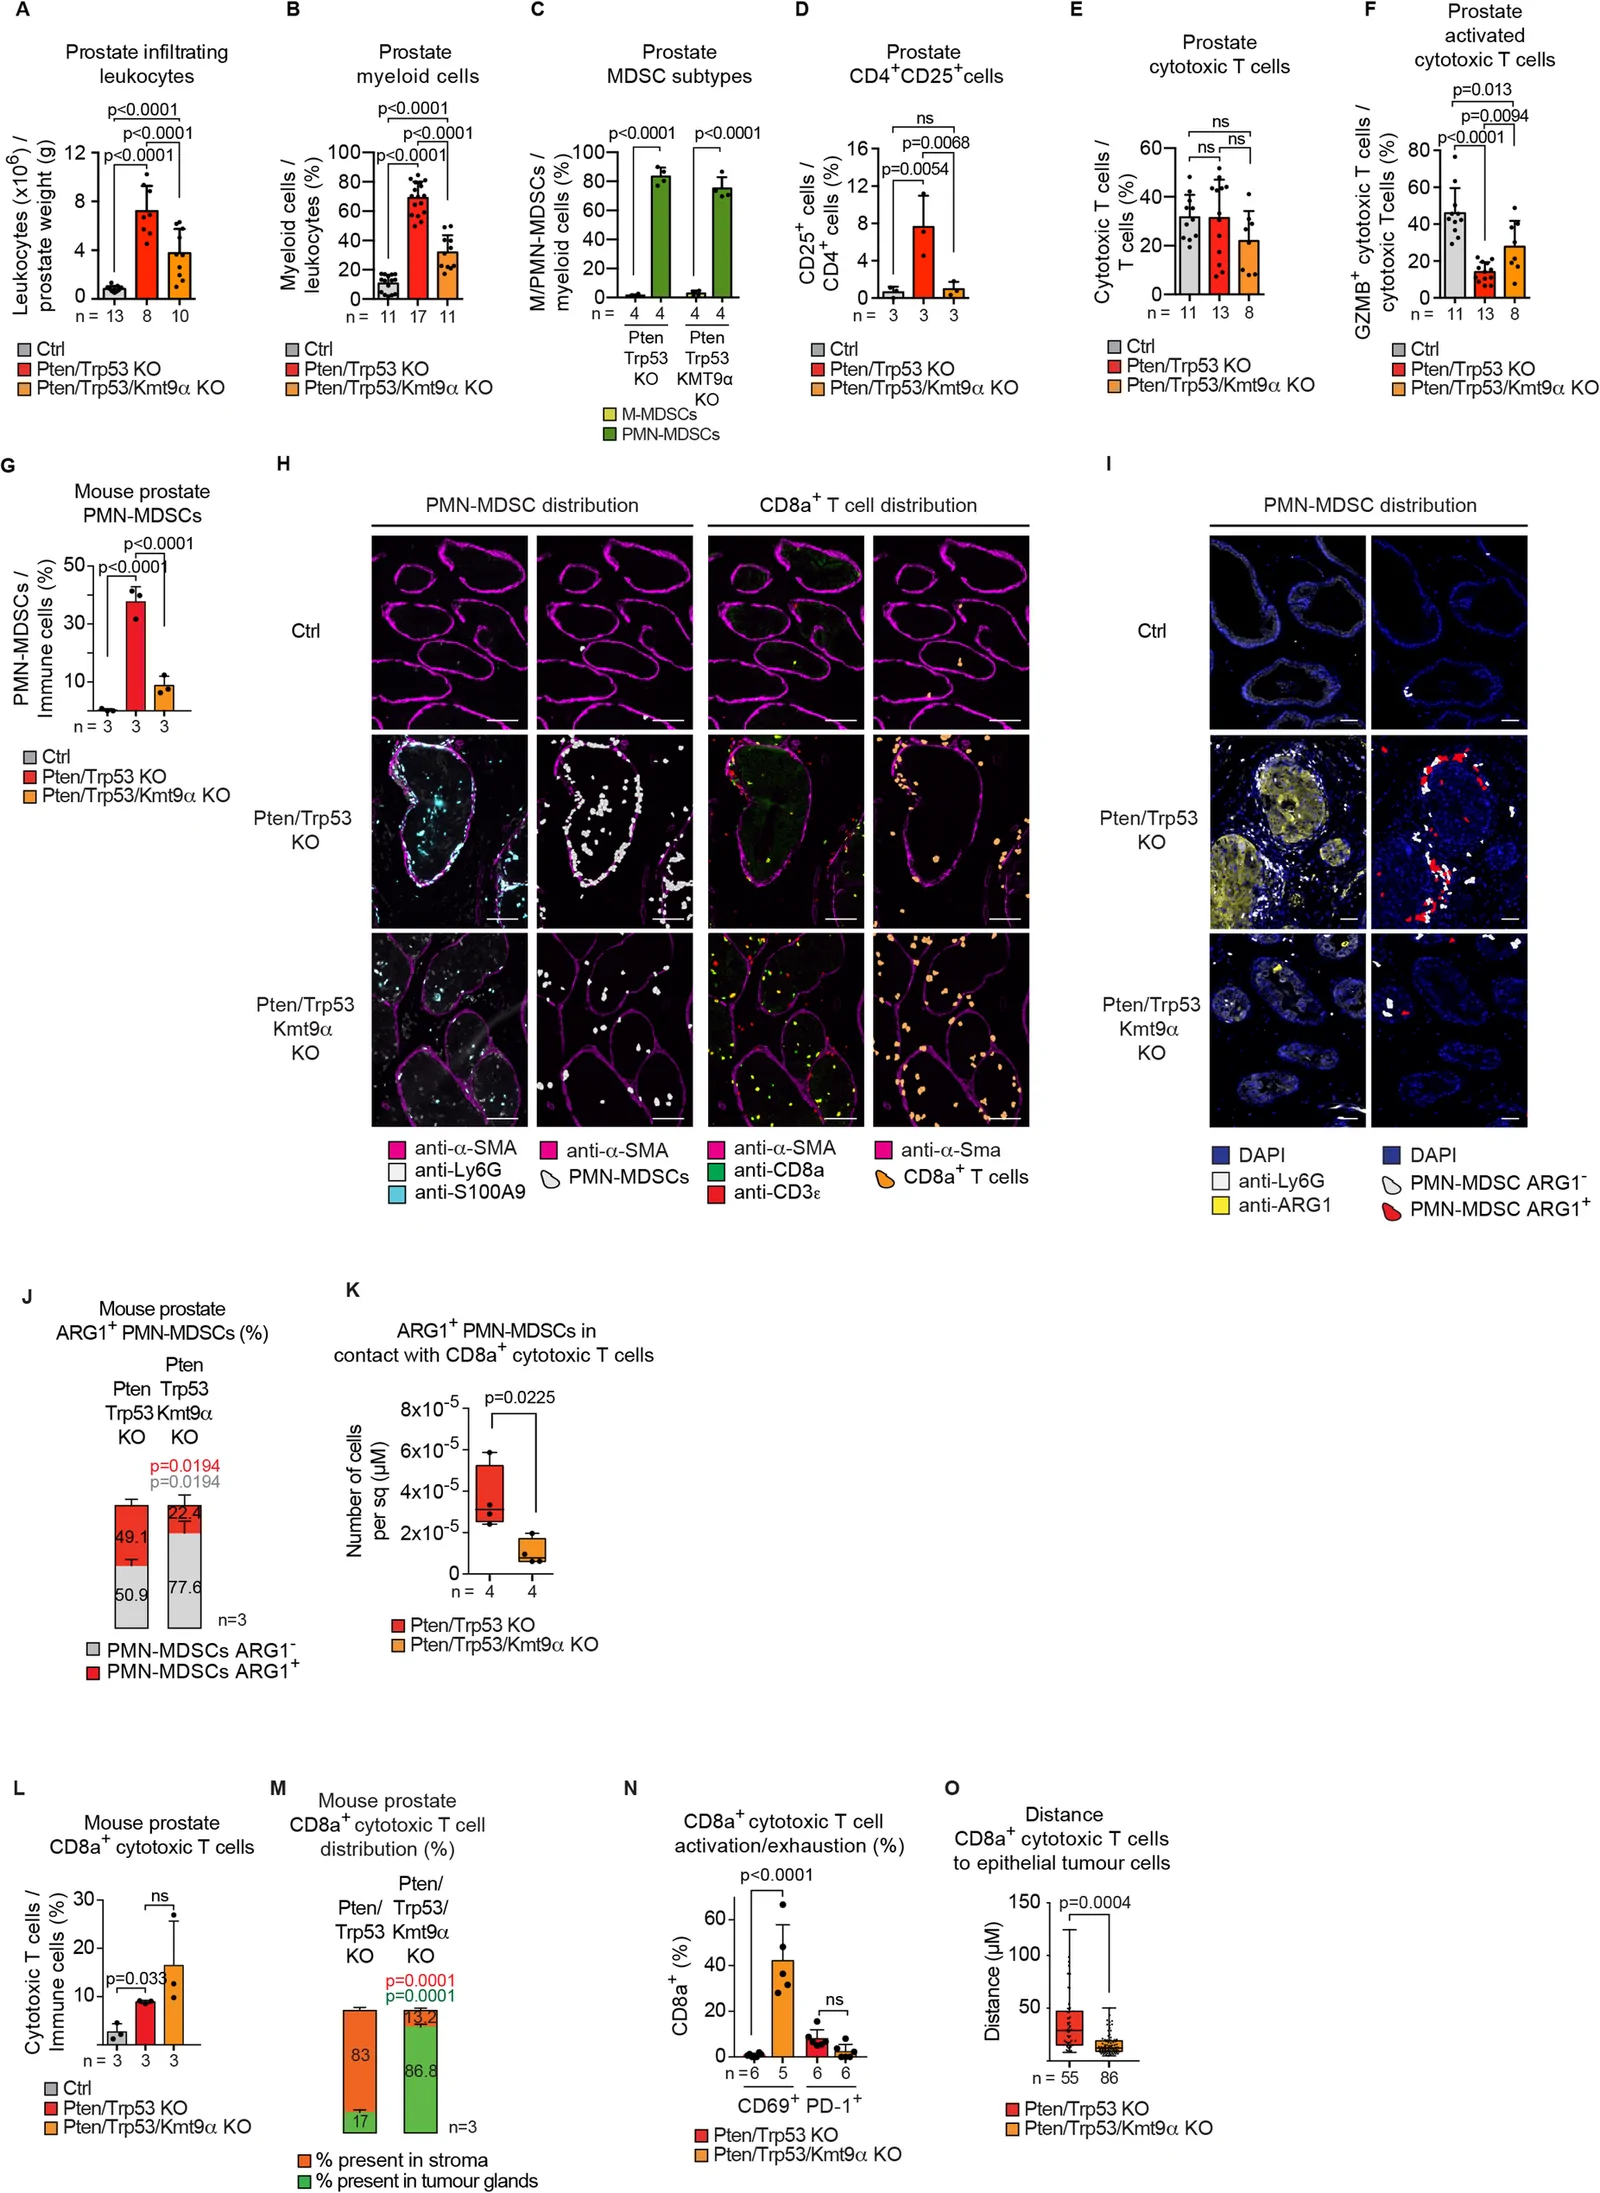
Fig. 2 这是一张多面板综合图,包含流式细胞术、单细胞空间表型分析和免疫荧光图像。图A-F通过流式细胞术比较各组免疫细胞比例;图H展示PMN-MDSC和细胞毒性T细胞的空间分布;图I-J展示ARG1+ PMN-MDSC比例;图M展示T细胞分布;图N展示T细胞活化/耗竭状态;图O展示T细胞与肿瘤细胞距离。该图直接证明KMT9调控PMN-MDSC浸润和T细胞排斥,是核心机制证据。
板块3|PMN-MDSC介导免疫抑制,联合CXCR2抑制可增强Kmt9α敲除的抗肿瘤效果
结果5|PMN-MDSC抑制T细胞增殖和活化,且KMT9α缺失不影响其抑制功能
在明确Kmt9α敲除重塑肿瘤免疫微环境后,作者进一步验证PMN-MDSC的免疫抑制功能。作者从Pten/Trp53 KO和Pten/Trp53/Kmt9α KO小鼠前列腺中分离PMN-MDSC,与经anti-CD3/CD28磁珠活化的自体T细胞共培养,通过CellTrace Violet稀释检测T细胞增殖。结果显示,两种来源的PMN-MDSC均显著抑制CD4+和CD8+ T细胞增殖,并降低CD69+和CD25+活化标志物的比例(图3B-H)。值得注意的是,来自Pten/Trp53/Kmt9α KO的PMN-MDSC与来自Pten/Trp53 KO的PMN-MDSC在抑制能力上无显著差异,说明KMT9α缺失并不损害PMN-MDSC固有的免疫抑制功能。这一结果提示,Kmt9α敲除带来的抗肿瘤效应并非通过削弱PMN-MDSC功能实现,而是通过减少其肿瘤内浸润数量、破坏其空间屏障来实现的。
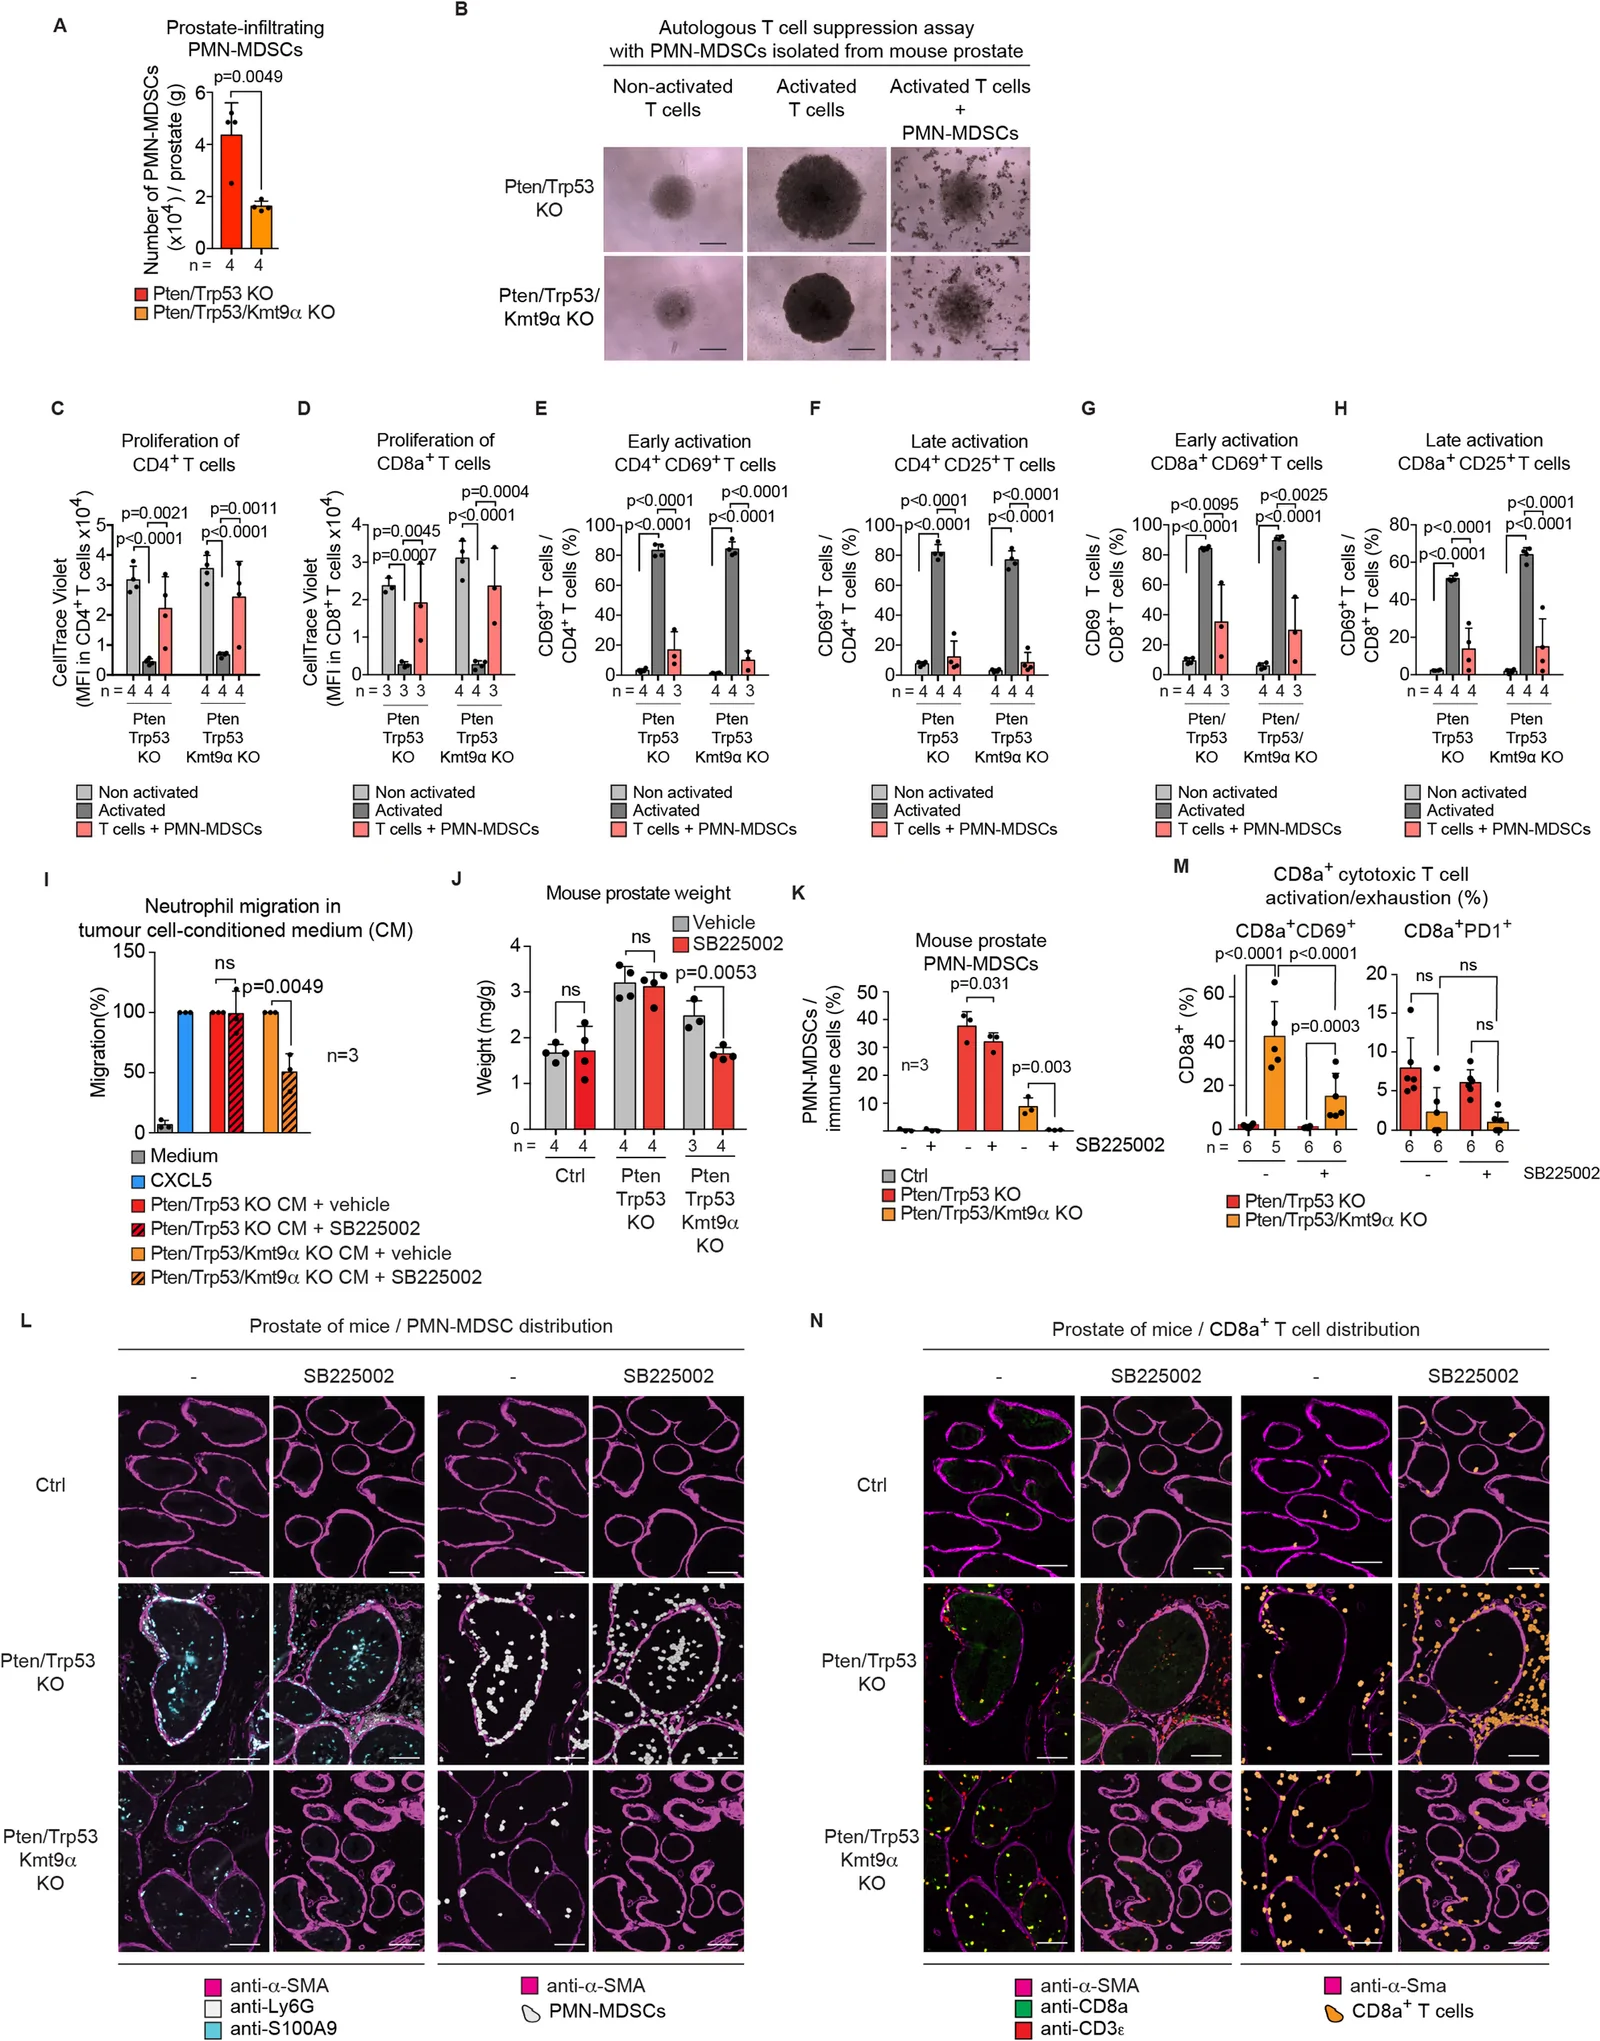
Fig. 3 这是一张多面板综合图,包含流式细胞术、共培养实验、transwell迁移实验和空间分布图。图B-H展示PMN-MDSC与T细胞共培养实验,比较Pten/Trp53 KO与Pten/Trp53/Kmt9α KO来源PMN-MDSC对CD4+和CD8+ T细胞增殖及活化标志物的抑制效果;图J展示SB225002或载体处理下各基因型小鼠的前列腺重量;图K-N展示PMN-MDSC比例及CD8a+ T细胞活化/耗竭状态的空间表型分析结果。该图证明PMN-MDSC的免疫抑制功能,并验证联合CXCR2抑制的协同治疗策略。
结果6|CXCR2抑制剂SB225002在Kmt9α敲除背景下进一步抑制肿瘤生长并减少PMN-MDSC浸润
既然Kmt9α敲除通过下调CXCL2/CXCL5等趋化因子减少PMN-MDSC浸润,作者假设联合CXCR2抑制剂可进一步增强抗肿瘤效果。作者对Ctrl、Pten/Trp53 KO和Pten/Trp53/Kmt9α KO小鼠每日给予CXCR2抑制剂SB225002或载体处理,持续15天。结果显示,SB225002处理显著降低Pten/Trp53/Kmt9α KO小鼠的前列腺重量(vs vehicle),但对Pten/Trp53 KO小鼠无显著影响(图3J)。单细胞空间表型分析显示,SB225002处理后Pten/Trp53/Kmt9α KO前列腺中PMN-MDSC浸润几乎消失,CD8a+ T细胞活化(CD69+)比例进一步增加(图3K-N)。这一结果表明,在Kmt9α敲除基础上联合CXCR2抑制可产生协同抗肿瘤效应,进一步验证了KMT9-CXCL2/CXCL5-CXCR2轴在塑造免疫抑制性微环境中的核心作用,为联合治疗策略提供了实验依据。
板块4|KMT9通过调控ARG1表达赋予肿瘤细胞抵抗T细胞杀伤的能力,联合ARG1抑制可增强Kmt9α敲除的抗肿瘤效果
结果7|KMT9调控ARG1表达,赋予肿瘤细胞抵抗T细胞杀伤的能力
在明确了Kmt9α敲除通过减少PMN-MDSC浸润、解除T细胞排斥屏障后,作者进一步探究肿瘤细胞自身是否也通过KMT9获得抵抗T细胞杀伤的能力。通过对Pten/Trp53 KO与Pten/Trp53/Kmt9α KO小鼠前列腺腔上皮细胞进行RNA-seq分析,作者鉴定出3868个差异表达基因,GO富集分析显示免疫相关通路显著富集,其中Arg1尤为突出。qRT-PCR和Western blot证实,Arg1 mRNA和蛋白在Pten/Trp53 KO中高表达,Kmt9α敲除后显著降低,而回补NLS-KMT9α可恢复其表达,表明ARG1受KMT9直接调控。功能上,作者将抗CD3/CD28磁珠活化的自体或同种异体T细胞与三种肿瘤细胞(Pten/Trp53 KO、Pten/Trp53/Kmt9α KO、Pten/Trp53/Kmt9α KO/NLS-KMT9α)共培养,检测肿瘤细胞死亡情况。结果显示,Pten/Trp53/Kmt9α KO细胞对T细胞杀伤显著更敏感,而NLS-KMT9α回补后肿瘤细胞重新获得抵抗T细胞杀伤的能力。这一结果揭示了KMT9-ARG1轴在肿瘤免疫逃逸中的直接功能:KMT9通过上调ARG1表达,消耗微环境中的精氨酸,从而抑制T细胞效应功能、保护肿瘤细胞免受杀伤。这与此前发现的PMN-MDSC屏障机制形成互补——KMT9既通过趋化因子招募免疫抑制细胞,又通过ARG1赋予肿瘤细胞自身抵抗能力,双管齐下塑造免疫抑制微环境。
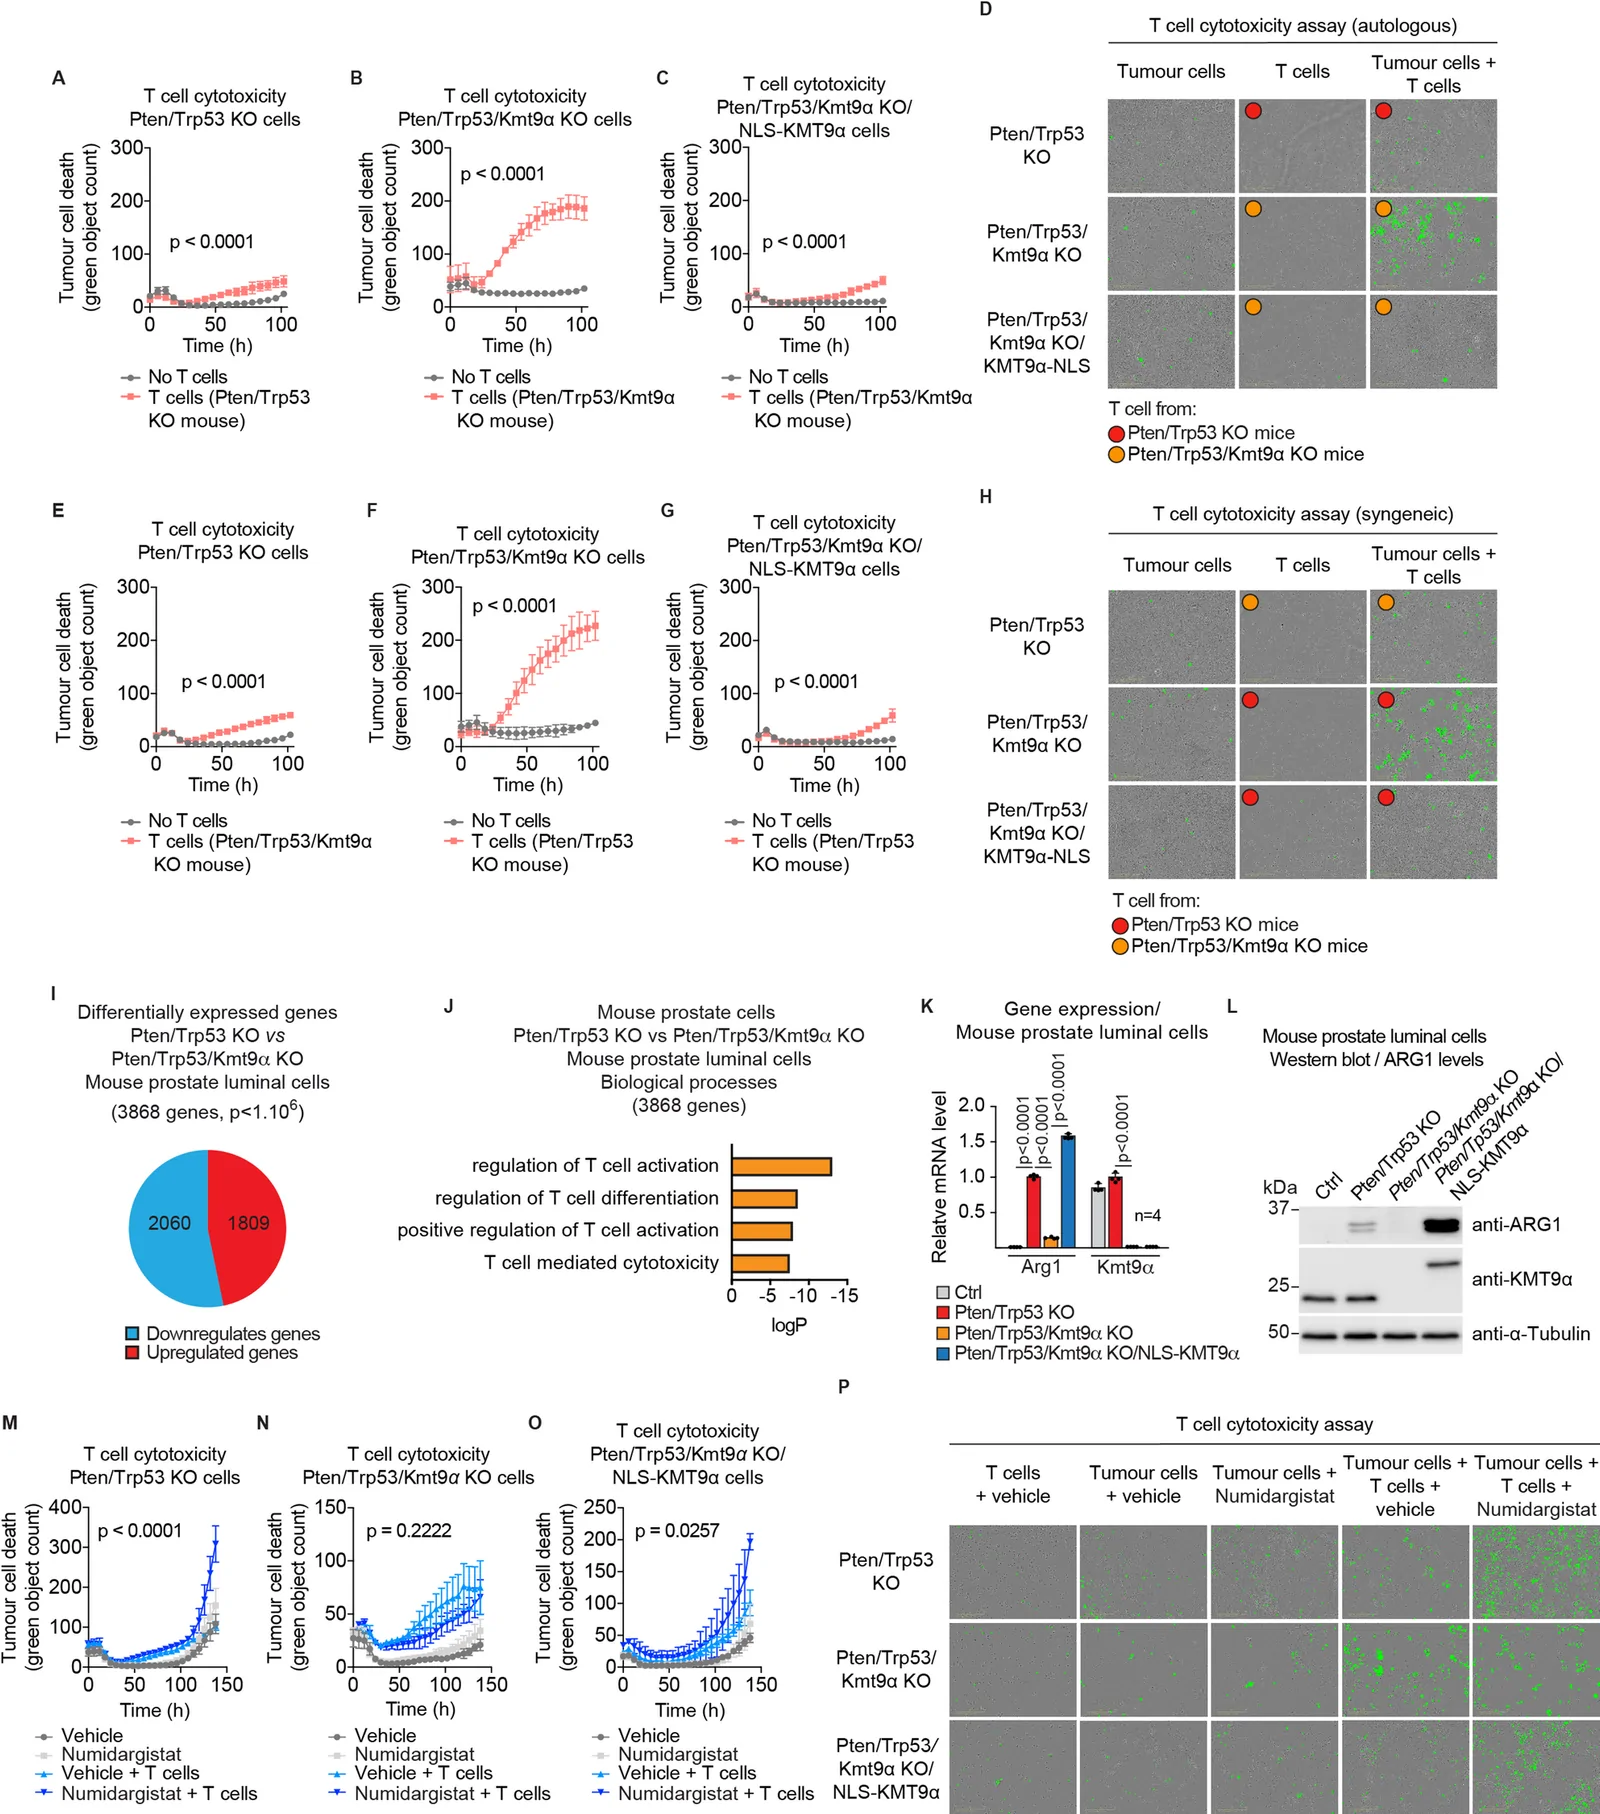
Fig. 4 这是一张多面板综合图,包含细胞毒性实验、RNA-seq分析、qRT-PCR和Western blot。图A-H展示自体/同种异体T细胞杀伤实验,比较不同基因型肿瘤细胞对T细胞杀伤的敏感性;图K-L展示Arg1 mRNA和蛋白表达受KMT9调控的证据;图M-P展示ARG1抑制剂numidargistat对T细胞杀伤的影响。该图揭示了KMT9-ARG1轴在肿瘤免疫逃逸中的直接功能,为ARG1抑制剂联合治疗提供依据。
结果8|ARG1抑制剂numidargistat在Kmt9α敲除背景下进一步抑制肿瘤生长并增加T细胞活化
基于体外实验证实ARG1是KMT9赋予肿瘤细胞T细胞杀伤抵抗的关键效应分子,作者进一步在体内验证了联合ARG1抑制的治疗潜力。在Pten/Trp53 KO和Pten/Trp53/Kmt9α KO小鼠中,作者每日给予ARG1抑制剂numidargistat或载体处理,持续15天。结果显示,numidargistat处理显著降低Pten/Trp53/Kmt9α KO小鼠的前列腺重量(与载体处理组相比),但在Pten/Trp53 KO小鼠中未观察到显著肿瘤生长抑制效果。机制上,numidargistat处理显著增加了Pten/Trp53/Kmt9α KO前列腺中的精氨酸水平,表明ARG1酶活性被有效抑制。单细胞空间表型分析进一步显示,numidargistat处理增加了Pten/Trp53/Kmt9α KO前列腺中活化CD69+ CD8a+ T细胞的比例,而对PMN-MDSC浸润无显著影响。值得注意的是,作者还在人类前列腺癌组织芯片(PRAC,160例PCa)中验证了KMT9α与ARG1表达的正相关性,提示这一机制在人类前列腺癌中同样存在。这一结果表明,KMT9α敲除与ARG1抑制具有协同抗肿瘤效应:Kmt9α敲除已部分降低Arg1表达并解除PMN-MDSC屏障,而numidargistat进一步完全抑制残余ARG1活性,恢复肿瘤微环境中的精氨酸水平,从而增强CD8+ T细胞的活化与抗肿瘤功能。该发现为KMT9联合ARG1抑制剂的前列腺癌免疫治疗策略提供了直接的临床前证据。
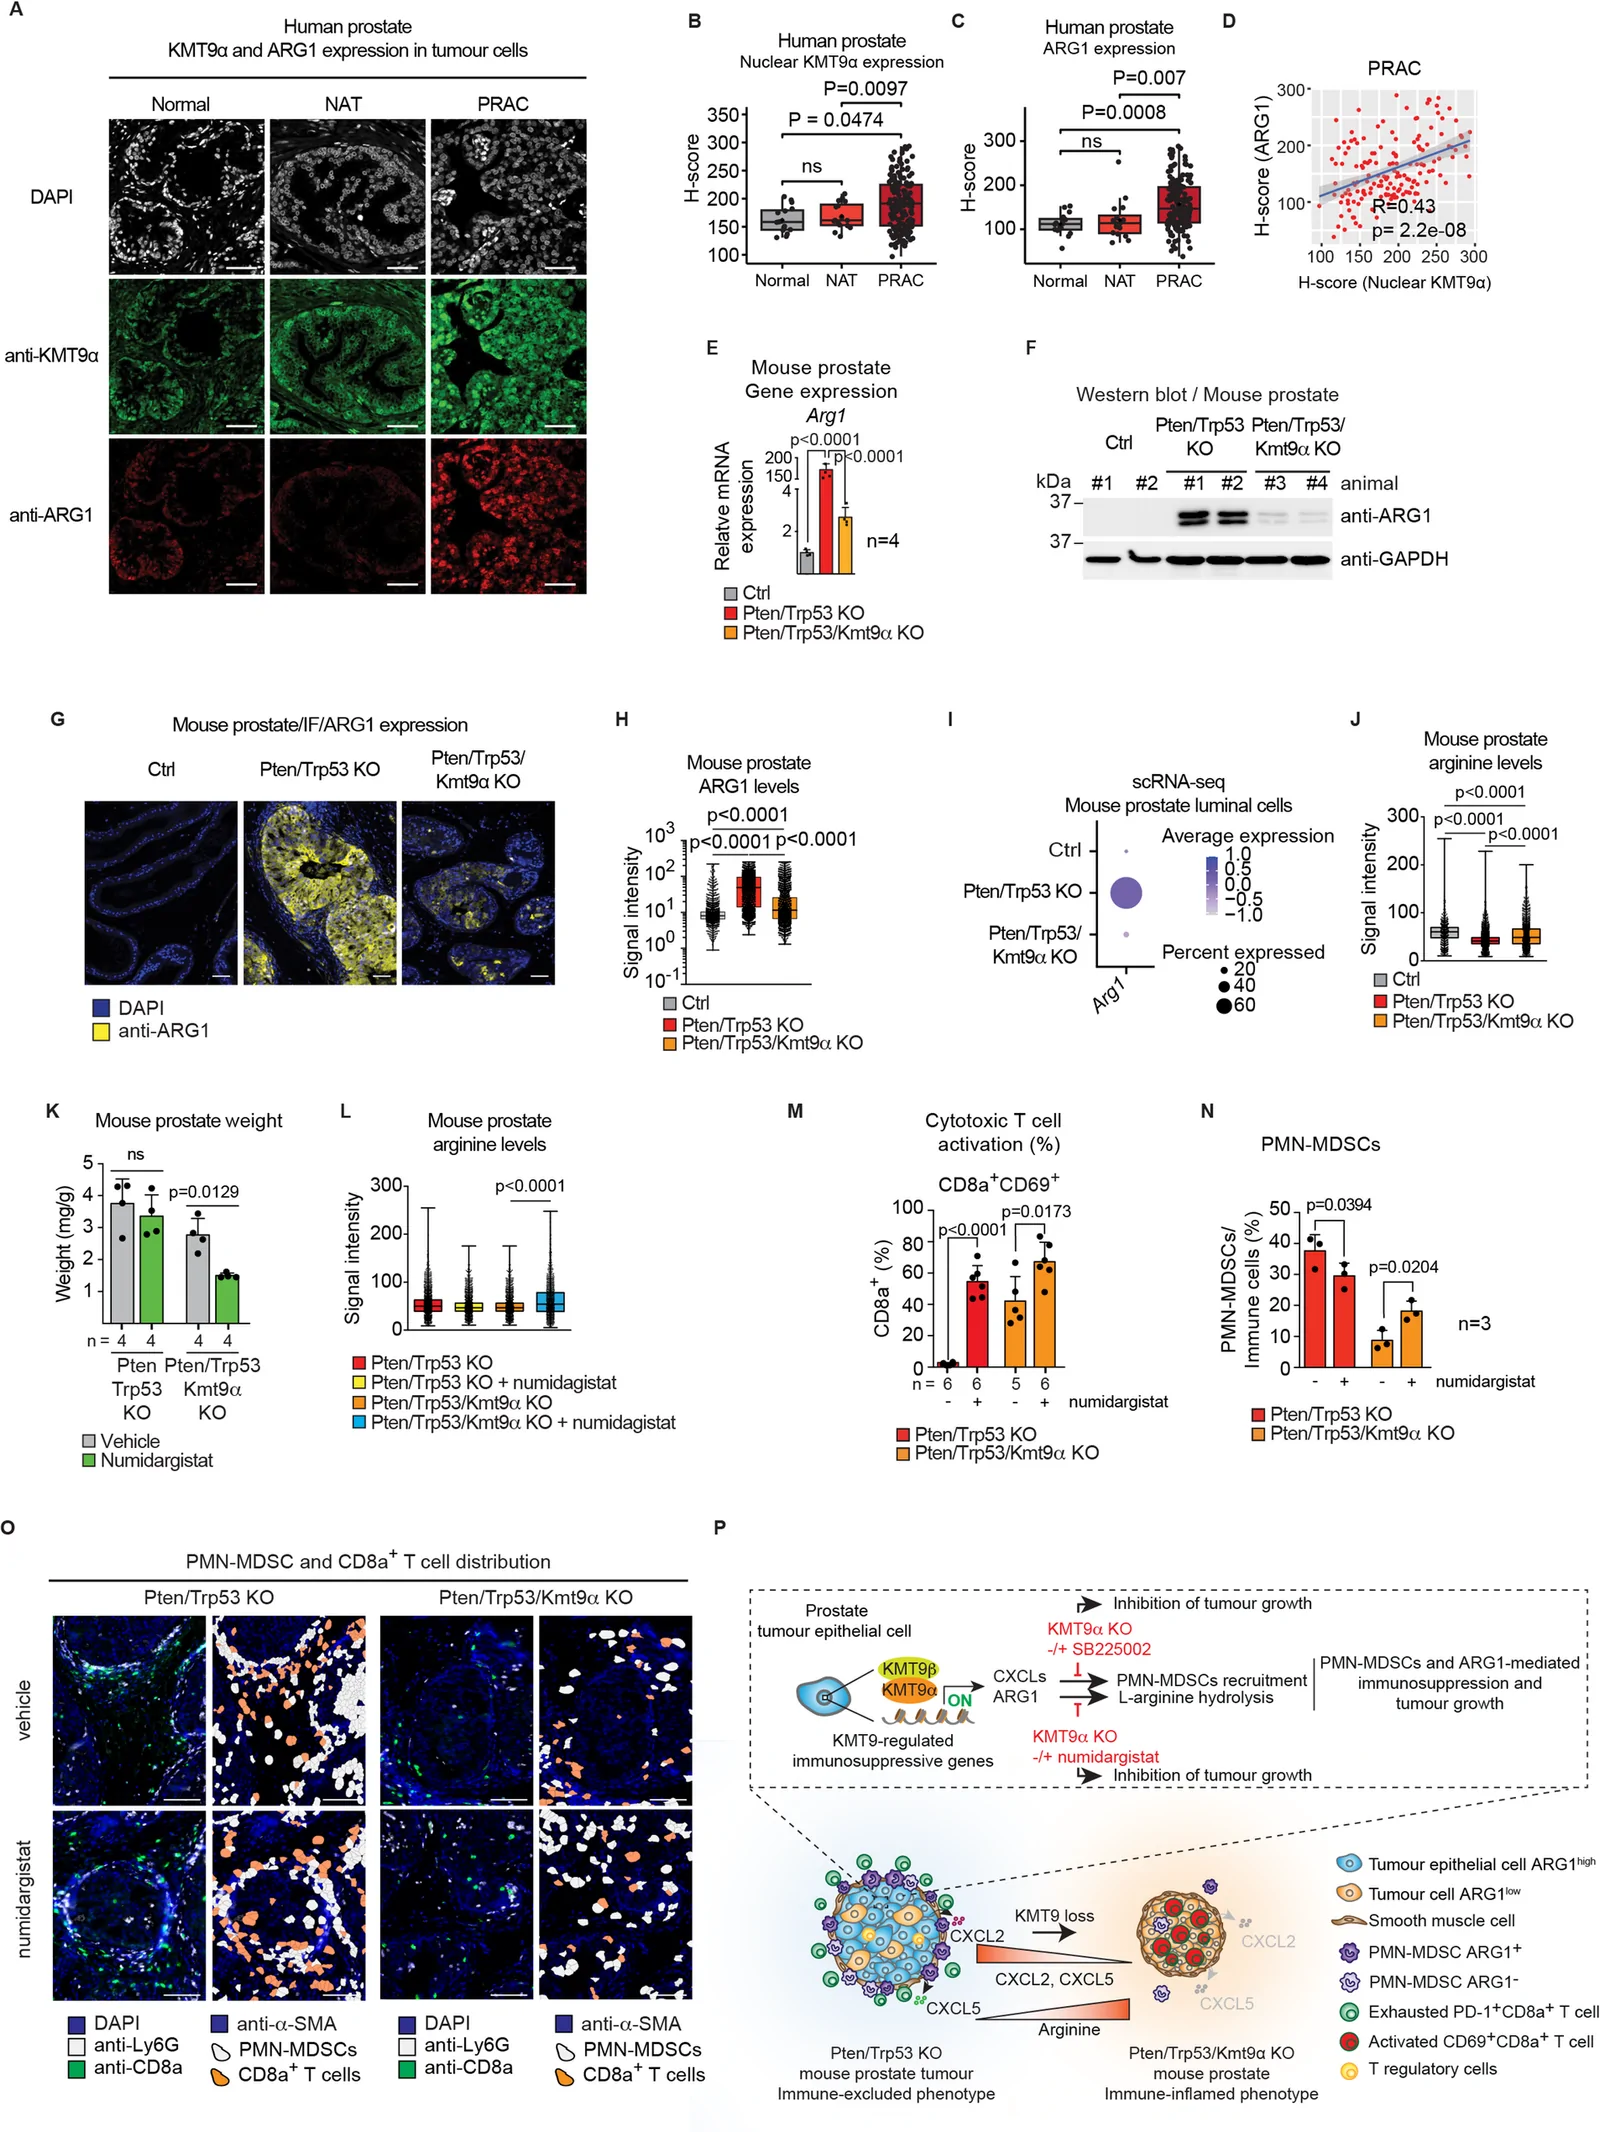
Fig. 5 这是一张多面板综合图,包含免疫荧光、箱线图、qRT-PCR、Western blot和机制示意图。图A-D展示人类前列腺癌中KMT9α和ARG1的表达及相关性;图E-J展示小鼠模型中Arg1表达和精氨酸水平;图K-L展示numidargistat对前列腺重量和精氨酸水平的影响;图M-O展示单细胞空间表型分析结果;图P为机制示意图。该图验证了KMT9-ARG1轴在人类和小鼠中的相关性,并证明联合ARG1抑制的协同治疗策略。
04 深度解读:KMT9双重调控机制的生物学意义与治疗启示
本研究的核心贡献在于揭示了KMT9通过“双重打击”策略塑造免疫抑制微环境:第一重是通过上调CXCL2/CXCL5等趋化因子招募PMN-MDSC,形成围绕肿瘤腺体的物理屏障,将细胞毒性T细胞排斥在基质中;第二重是通过上调ARG1表达,消耗微环境中的精氨酸,直接削弱T细胞的杀伤功能 [Results]。
【解读观点】这种“空间屏障+代谢抑制”的双重机制设计非常精巧。PMN-MDSC的屏障作用解释了为什么单纯清除MDSC或阻断趋化因子就能恢复T细胞浸润,而ARG1的代谢抑制则解释了为什么即使T细胞进入肿瘤,杀伤功能仍然受限。两条通路互为补充,缺一不可。
值得注意的是,研究还发现Kmt9α敲除后PMN-MDSC的免疫抑制功能本身并未改变(共培养实验中仍能抑制T细胞增殖),但肿瘤微环境中PMN-MDSC的数量大幅减少,且ARG1表达下降 [Results]。这说明KMT9的作用靶点主要在肿瘤上皮细胞而非免疫细胞,通过“改造肿瘤细胞”间接重塑免疫微环境。
【解读观点】这一发现对理解肿瘤-免疫互作具有重要意义——肿瘤细胞不仅是免疫攻击的“靶子”,更是主动塑造免疫微环境的“建筑师”。KMT9作为肿瘤细胞内的表观遗传开关,同时控制着招募免疫抑制细胞和削弱效应T细胞的两套程序。
05 局限与展望:从临床前到临床转化的距离
尽管本研究证据链完整,但仍存在若干局限。首先,所有功能实验均基于小鼠遗传模型,Pten/Trp53双敲除模型虽然能较好模拟人类PCa的遗传背景,但小鼠与人类免疫系统存在差异,PMN-MDSC在两种物种中的标志物和功能也不完全一致 [Methods]。
其次,研究使用的CXCR2抑制剂SB225002和ARG1抑制剂numidargistat均为实验性化合物,其药代动力学特性和安全性尚未在人体中得到充分验证。实验中药物仅处理15天,长期给药的耐受性和毒性未知 [Methods]。
此外,研究未涉及KMT9在人类PCa免疫治疗耐药患者中的具体表达模式,也未探讨KMT9表达水平是否可作为预测免疫治疗疗效的生物标志物。这些都需要后续临床队列研究来回答。
06 科研思路启发:如何搭建“生信发现→机制验证→联合治疗”的证据链
这篇研究为“表观遗传调控因子+免疫微环境”类课题提供了可复制的科研范式。
第一,选题策略上,“老分子新功能”值得借鉴。KMT9此前已知促进PCa增殖,本研究将其重新定位到免疫调控维度,通过TCGA数据挖掘发现KMT9高表达与免疫相关通路富集相关,从而建立了“已知分子→新功能”的转化逻辑 [Results]。
第二,证据链构建的层次感。研究严格遵循“表型→机制→回补→联合干预”的递进逻辑:先证明Kmt9α敲除抑制肿瘤生长(表型),再通过RNA-seq锁定趋化因子和ARG1(机制),用NLS-KMT9α回补实验证明因果(回补),最后用CXCR2/ARG1抑制剂验证联合治疗潜力(干预)[Results]。每一层都有明确的实验设计和量化指标。
第三,空间维度数据的加分项。研究使用PhenoCycler-Fusion和Opal多重免疫荧光进行单细胞空间表型分析,直观展示了PMN-MDSC屏障的“空间排斥”效应——T细胞从基质(17%进入腺体)到腺体内(87%)的转变。这种空间可视化数据不仅增强了说服力,也是近年来高分期刊的偏好 [Results]。
第四,联合治疗的临床转化视角。研究没有停留在机制阐明,而是进一步探索了“KMT9缺失+通路抑制剂”的联合策略,为后续临床前研究提供了明确的药物组合方向。这种“机制→联合策略”的延伸大大提升了文章的转化价值。
金句
KMT9如同肿瘤微环境的"总导演"——通过趋化因子招募"护卫"(PMN-MDSC)构筑物理屏障,又通过ARG1消耗精氨酸削弱"攻击者"(T细胞)的战斗力,双重机制共同编织了前列腺癌的免疫逃逸网络。