
PRRT联合舒尼替尼:胰腺神经内分泌肿瘤的协同杀伤新机制
本文是对2026年发表于《Cell Death Discov》的一项临床前研究的解读,属科研资讯分享,不构成任何诊疗建议。胰腺神经内分泌肿瘤(pNET)进展期治疗一直是个老大难,PRRT单打独斗效果有限。这篇研究把sunitinib和¹⁷⁷Lu-DOTATATE联用,在5例难治性患者里看到了3例近完全缓解,体外实验还揪出了免疫原性细胞死亡这个协同机制。思路挺巧,值得一读。
期刊:Cell Death Discovery(IF: 10.4,Q1)
发表时间:2026年9月19日
原文标题:Immunogenic cell death as a mechanism of synergy between sunitinib and (177)Lu-DOTATATE peptide receptor radionuclide therapy in pancreatic neuroendocrine tumors.
翻译标题:PRRT联合舒尼替尼:胰腺神经内分泌肿瘤的协同杀伤新机制
研究设计:回顾性临床病例系列 + 体外机制实验
样本量:5例进展期胰腺NET患者;QGP-1细胞系
干预方案:177Lu-DOTATATE(1-3周期,每周期7.4 GBq,间隔12周)+ 舒尼替尼(37.5 mg/天,间隔期给药)
主要结局:临床:3例近完全缓解、2例部分缓解;体外:双向增敏、免疫原性细胞死亡标志物增强
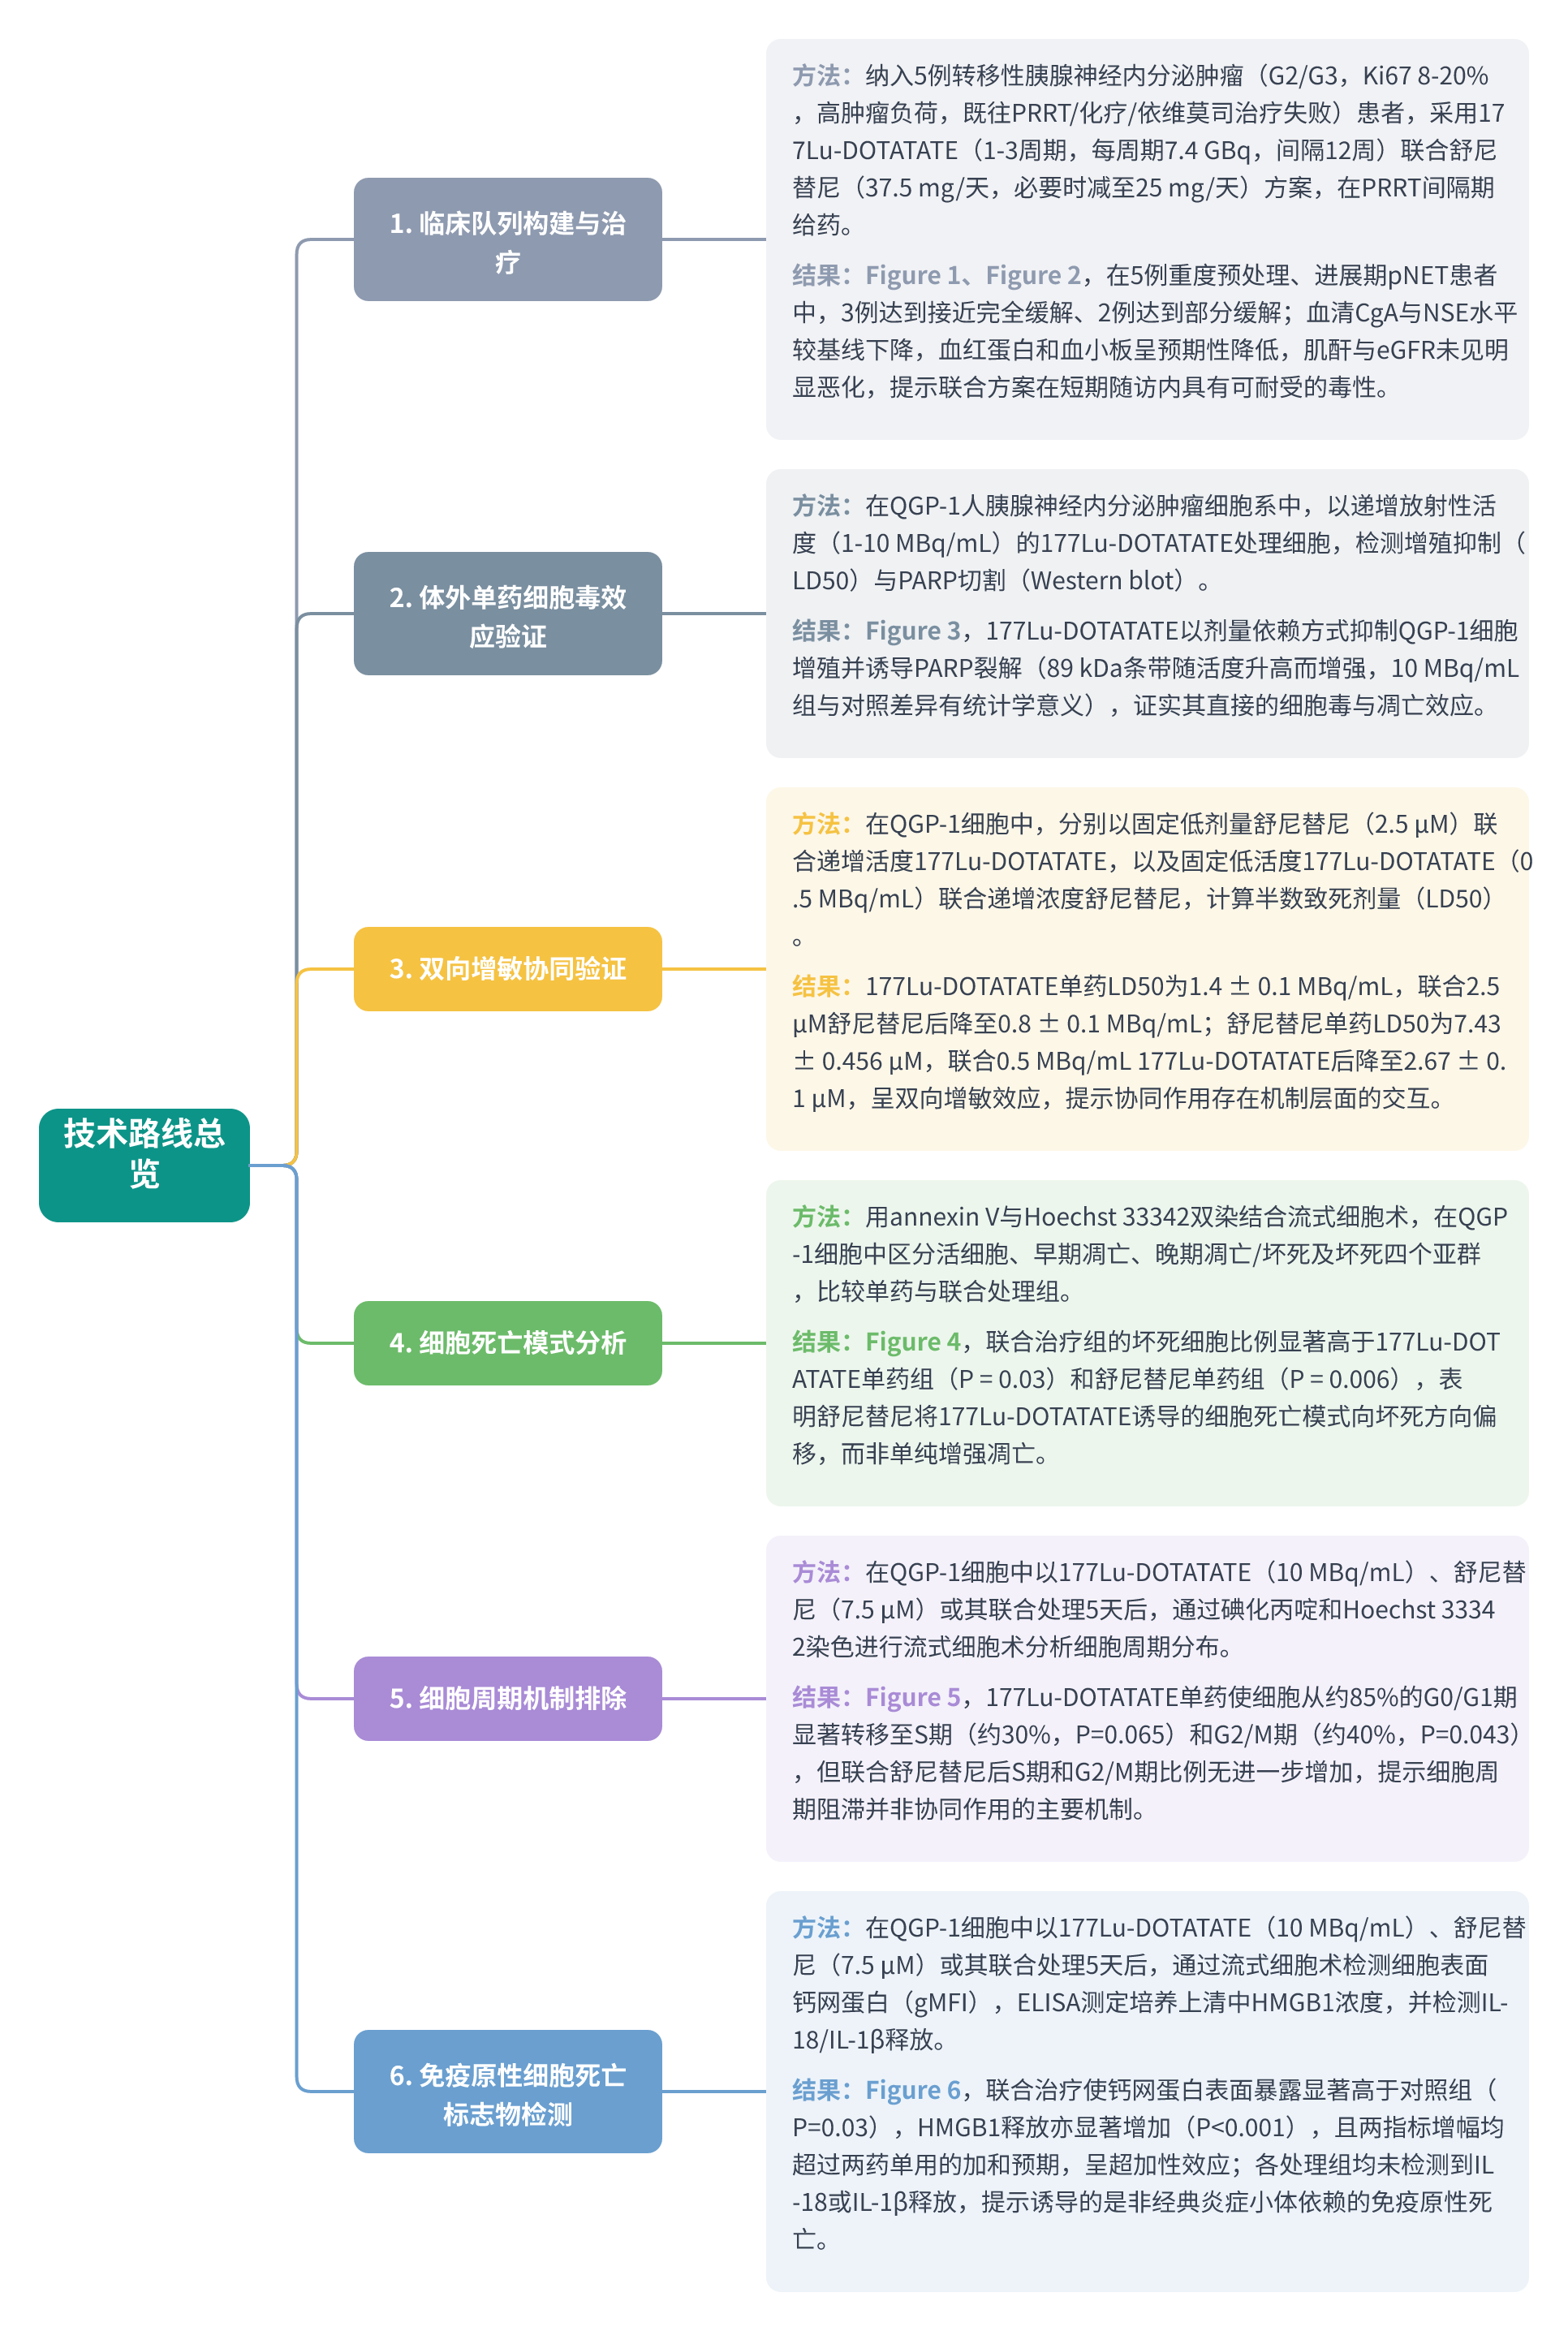
全文技术路线图
01 研究背景与科学问题
胰腺神经内分泌肿瘤(pNET)的临床管理面临显著挑战:尽管肽受体放射性核素治疗(PRRT)已获批用于进展期NET,但高级别、高肿瘤负荷及既往多线治疗失败的患者中,持久疾病控制仍不理想 [Introduction]。单药PRRT或靶向治疗的疗效天花板促使研究者探索联合策略。舒尼替尼作为多靶点酪氨酸激酶抑制剂,兼具放射增敏与免疫调节双重活性,理论上可与PRRT形成互补。本研究提出一个核心科学问题:在进展期pNET中,舒尼替尼联合177Lu-DOTATATE能否产生协同抗肿瘤效应?其机制是否涉及免疫原性细胞死亡(ICD)的增强?[Introduction] 这一问题的回答不仅关乎联合方案的可行性,更可能揭示放射性核素治疗与靶向药物协同的免疫学基础。
02 数据来源与方法
研究采用"临床观察+体外机制"双轨设计 [Methods]。临床部分纳入5例转移性pNET(G2/G3,Ki67 8-20%),均为高肿瘤负荷且既往PRRT、化疗或依维莫司治疗失败者。治疗方案为177Lu-DOTATATE(1-3周期,每周期7.4 GBq,间隔12周)联合舒尼替尼(37.5 mg/天,必要时减至25 mg/天),在PRRT间隔期给药 [Methods]。疗效评估采用治疗前及末次PRRT后8周的68Ga-DOTATOC PET/CT,同时监测血清肿瘤标志物CgA、NSE及血液学/肾功能指标 [Methods]。体外实验以QGP-1 pNET细胞系为模型,涵盖增殖抑制(LD50)、凋亡/坏死流式检测、细胞周期分析、PARP切割Western blot及ICD标志物(钙网蛋白暴露、HMGB1释放)检测,ELISA与细胞因子阵列用于评估炎症小体活化 [Methods]。
03 研究结果:从临床缓解到免疫原性死亡机制
该研究通过临床病例系列与体外机制实验的双重证据链,揭示了177Lu-DOTATATE联合舒尼替尼在进展期pNET中的协同抗肿瘤效应,并锁定免疫原性细胞死亡(ICD)增强为核心机制。以下按临床表型→细胞毒性→死亡模式→细胞周期→ICD标志物的逻辑逐层呈现关键结果。
板块1|Clinical efficacy and safety of combined sunitinib and ¹⁷⁷Lu-DOTATATE in progressive pNET patients
结果1|联合治疗后所有患者的生长抑素受体阳性病灶显著缩小,其中3例接近完全缓解、2例部分缓解。作者在5例既往接受过PRRT、化疗或依维莫司治疗后仍进展的转移性胰腺神经内分泌肿瘤(G2/G3,高肿瘤负荷)患者中,采用¹⁷⁷Lu-DOTATATE(每周期7.4 GBq,共1–3周期,间隔12周)联合舒尼替尼(37.5 mg/天,必要时降至25 mg/天)的方案,并于末次PRRT后8周通过⁶⁸Ga-DOTATOC PET/CT评估疗效。结果显示,所有患者的生长抑素受体阳性病灶在范围和强度上均出现显著下降,其中3例达到接近完全缓解、2例达到部分缓解。这一在重度预处理、进展期pNET队列中观察到的客观缓解率提示,该联合方案具有令人鼓舞的临床活性,为后续机制探索提供了临床依据。
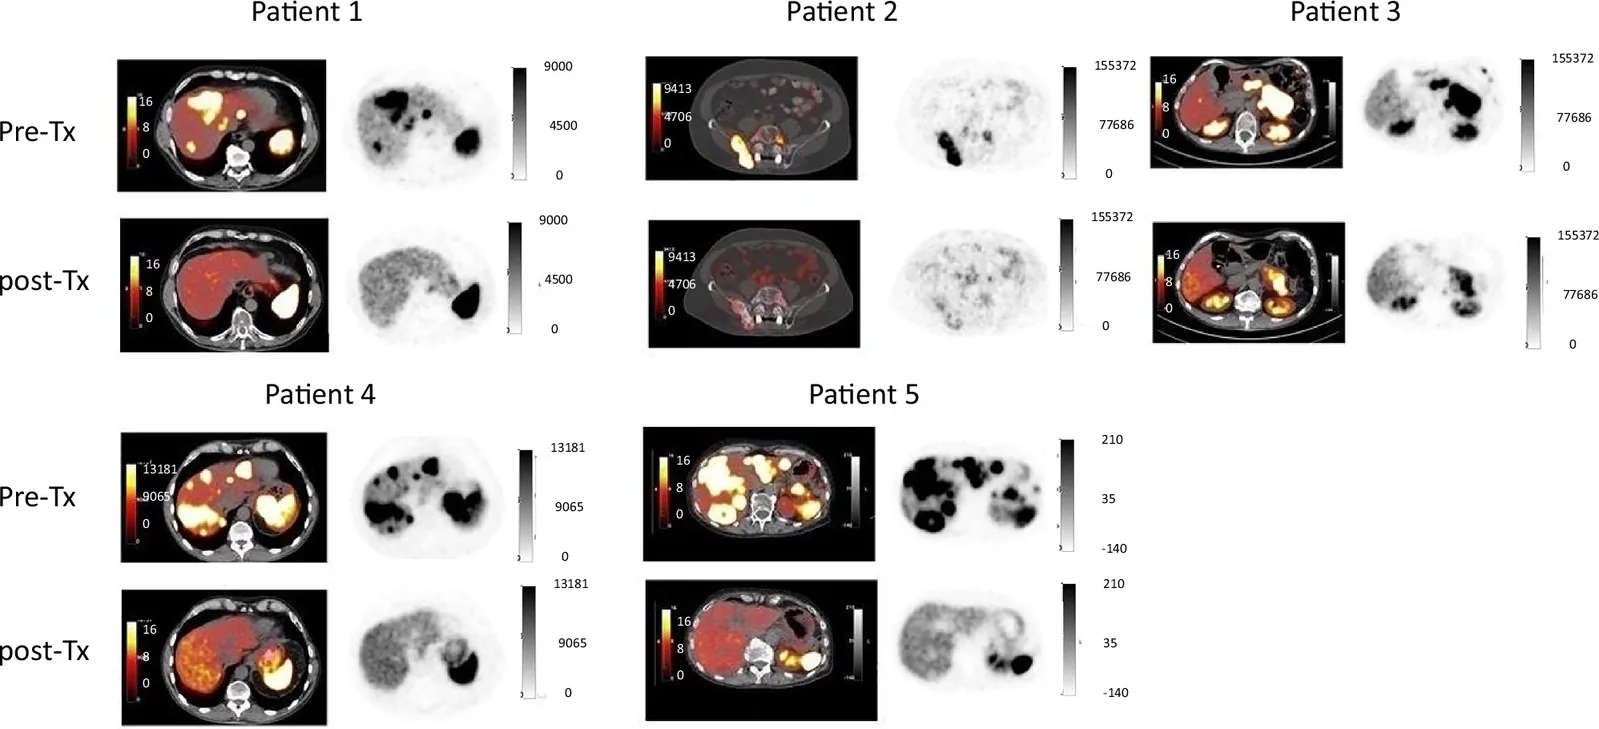
Fig. 1 这是一组⁶⁸Ga-DOTATOC PET/CT影像,展示了5例进展期胰腺NET患者在177Lu-DOTATATE联合舒尼替尼治疗前与末次PRRT后8周的肿瘤负荷变化。读图时需对比每位患者治疗前后放射性示踪剂摄取的范围与强度,摄取减少即提示肿瘤缓解。图中可见所有患者的生长抑素受体阳性病灶均显著减少,其中3例接近完全缓解、2例部分缓解,为联合方案的临床活性提供了最直观的影像学证据,也为后续体外机制探索奠定了临床基础。
结果2|血清肿瘤标志物CgA与NSE在联合治疗后下降,血液学参数呈预期性降低而肾功能未受损。作者在治疗前后分别检测了患者血清嗜铬粒蛋白A(CgA)、神经元特异性烯醇化酶(NSE)、血红蛋白、血小板、肌酐及估算肾小球滤过率(eGFR),并以配对点图呈现每例患者的个体变化。结果显示,治疗后CgA与NSE水平均较基线下降,与PET/CT所见的肿瘤负荷缩减相呼应,从生化层面进一步支持了联合治疗的抗肿瘤效应。血液学方面,部分患者的血红蛋白和血小板计数出现降低,符合PRRT与舒尼替尼已知的骨髓抑制预期;而肌酐与eGFR未见明显恶化,表明该联合方案在短期随访内未造成显著肾功能损害。这一安全性数据与结果1中的疗效证据共同勾勒出联合治疗在疗效与可耐受毒性之间的平衡,为后续体外机制研究提供了临床背景支撑。
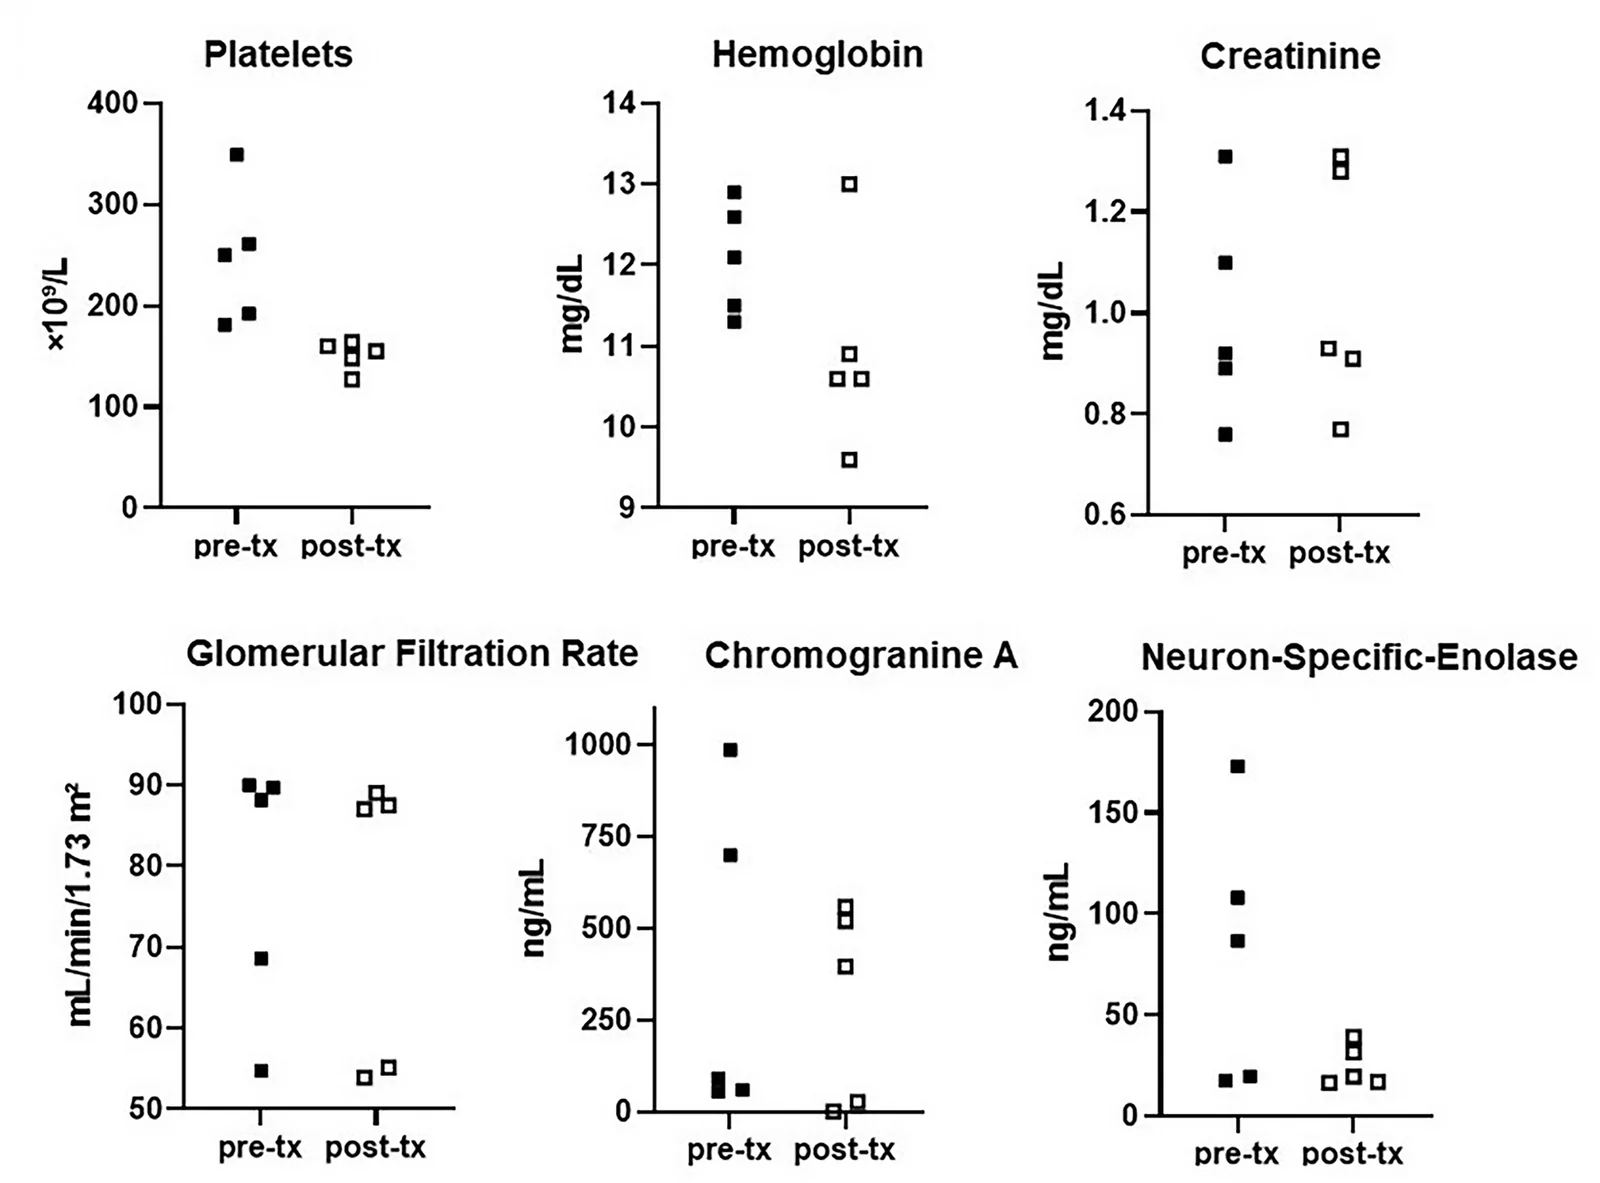
Fig. 2 这是一组配对点图,展示5例患者治疗前后血清CgA、NSE、血红蛋白、血小板、肌酐及eGFR的个体变化,黑方块为治疗前、白方块为治疗后。读图时需逐项比较每例患者的前后数值:CgA与NSE在治疗后均下降,与PET/CT所示的肿瘤负荷缩减相呼应,从生化层面支持联合治疗的抗肿瘤效应;血红蛋白和血小板部分降低符合骨髓抑制预期,而肌酐与eGFR未见明显恶化,提示肾功能未受损。该图将疗效与安全性数据并置,勾勒出联合方案在疗效与可耐受毒性之间的平衡,为体外机制研究提供了临床背景支撑。
板块2|In vitro antiproliferative synergy and induction of apoptosis/necrosis by the combination
结果3|¹⁷⁷Lu-DOTATATE 以剂量依赖方式抑制 QGP-1 细胞增殖并诱导 PARP 裂解,证实其直接的细胞毒与凋亡效应。 作者在 QGP-1 人胰腺神经内分泌肿瘤细胞系中,以递增放射性活度(1–10 MBq/mL)的¹⁷⁷Lu-DOTATATE 处理细胞,发现细胞增殖呈剂量依赖性下降;Western blot 显示裂解型 PARP(89 kDa)条带随活度升高而增强,10 MBq/mL 处理组与未处理对照相比差异具有统计学意义(Student's t 检验),以星形孢菌素作为凋亡阳性对照。这一结果说明¹⁷⁷Lu-DOTATATE 不仅抑制肿瘤细胞生长,还通过激活 caspase 依赖性凋亡通路直接杀伤细胞,为该放射性药物作为 PRRT 核心成分的细胞毒机制提供了直接证据,也为后续与舒尼替尼联用的协同效应研究奠定了剂量学基础。
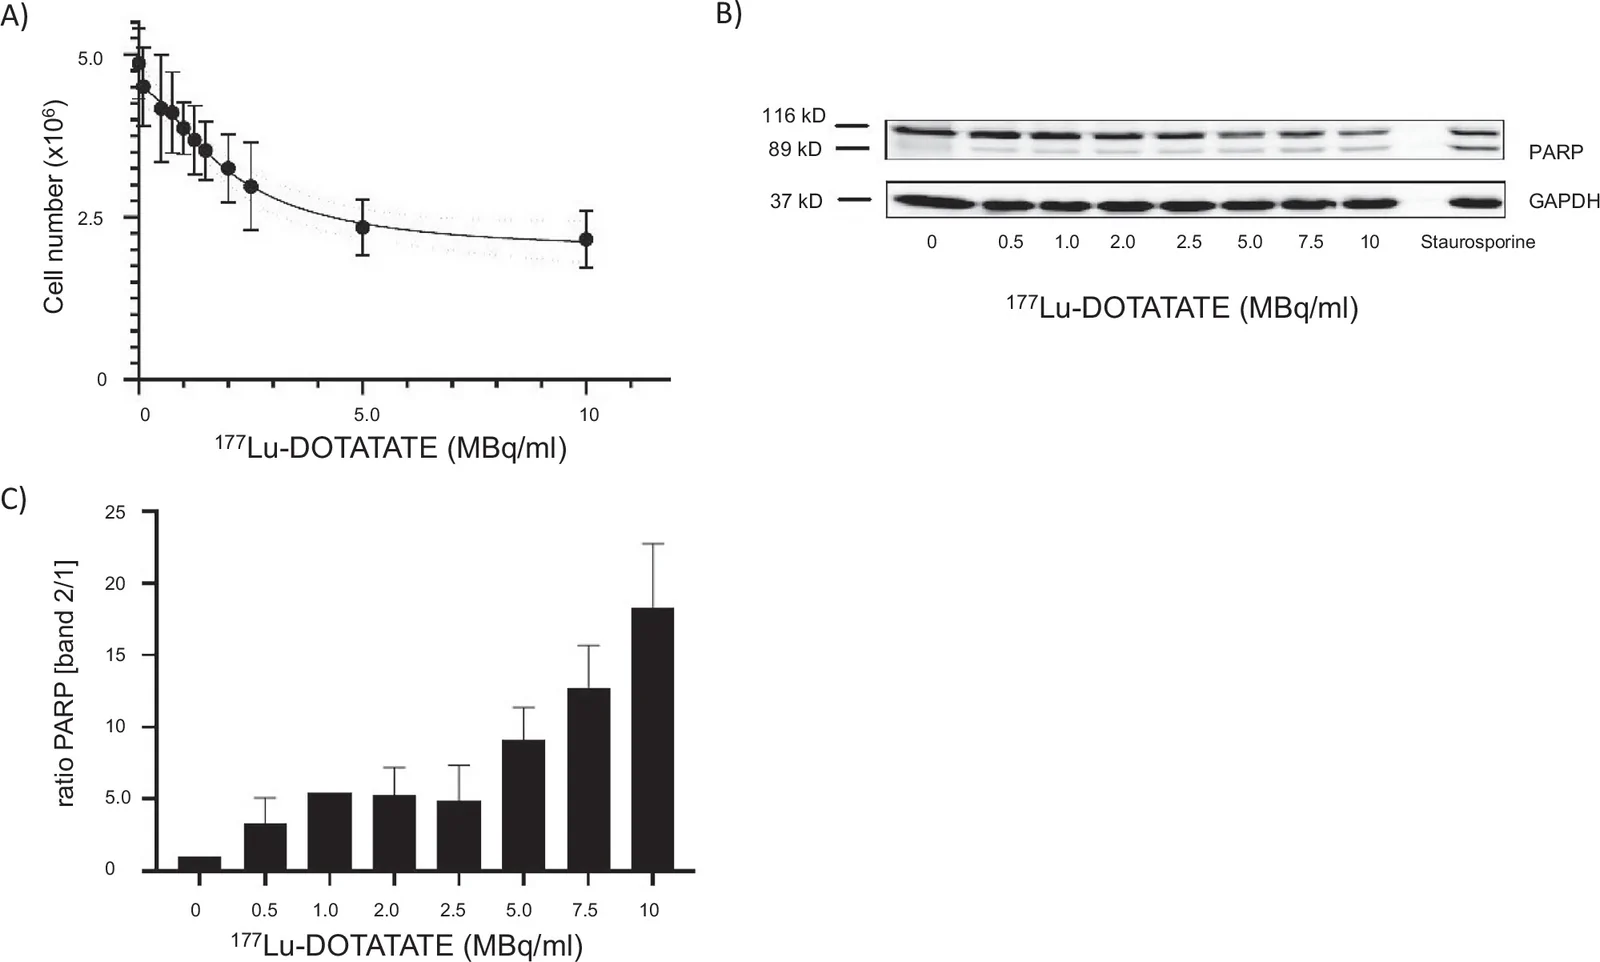
Fig. 3 该图包含三部分:A为剂量-反应曲线,展示¹⁷⁷Lu-DOTATATE(1–10 MBq/mL)处理后QGP-1细胞增殖呈剂量依赖性下降;B为Western blot,显示裂解型PARP(89 kDa)条带随活度升高而增强,星形孢菌素为凋亡阳性对照;C为裂解/全长PARP比值的密度定量分析,10 MBq/mL组与对照差异显著。读图时需关注B中89 kDa条带的增强趋势,它直接证明¹⁷⁷Lu-DOTATATE通过激活caspase依赖性凋亡通路杀伤肿瘤细胞。该图确立了PRRT核心药物的直接细胞毒机制,为后续联合舒尼替尼的协同效应研究提供了剂量学基础。
结果4|双向增敏效应:低剂量舒尼替尼降低¹⁷⁷Lu-DOTATATE 的 LD50,低活度¹⁷⁷Lu-DOTATATE 亦降低舒尼替尼的 LD50。 在 QGP-1 细胞增殖实验中,作者分别以固定低剂量舒尼替尼(2.5 µM)联合递增活度的¹⁷⁷Lu-DOTATATE,以及固定低活度¹⁷⁷Lu-DOTATATE(0.5 MBq/mL)联合递增浓度的舒尼替尼,计算半数致死剂量。结果显示,¹⁷⁷Lu-DOTATATE 单药 LD50 为 1.4 ± 0.1 MBq/mL,联合 2.5 µM 舒尼替尼后降至 0.8 ± 0.1 MBq/mL;舒尼替尼单药 LD50 为 7.43 ± 0.456 µM,联合 0.5 MBq/mL¹⁷⁷Lu-DOTATATE 后降至 2.67 ± 0.1 µM。这种双向增敏说明两种药物在亚致死剂量下即可相互增强抗增殖活性,提示协同作用并非单纯叠加,而是存在机制层面的交互,承接结果 3 的直接细胞毒效应,进一步指向联合用药的潜在临床价值。
结果5|联合治疗显著增加坏死细胞比例,将细胞死亡推向晚期凋亡/坏死。 作者用 annexin V 与 Hoechst 33342 双染结合流式细胞术,在 QGP-1 细胞中区分活细胞、早期凋亡、晚期凋亡/坏死及坏死四个亚群。ANOVA 分析显示,联合治疗组的坏死细胞比例显著高于¹⁷⁷Lu-DOTATATE 单药组(P = 0.03)和舒尼替尼单药组(P = 0.006)。这一结果表明,舒尼替尼并非单纯增强凋亡,而是将¹⁷⁷Lu-DOTATATE 诱导的细胞死亡模式向坏死方向偏移。坏死性细胞死亡通常伴随细胞内容物释放,更具免疫原性,这为后续免疫原性细胞死亡(ICD)标志物的检测提供了直接铺垫——坏死比例的升高预示联合治疗可能通过增强免疫暴露来放大抗肿瘤效应,而非仅依赖细胞周期阻滞。
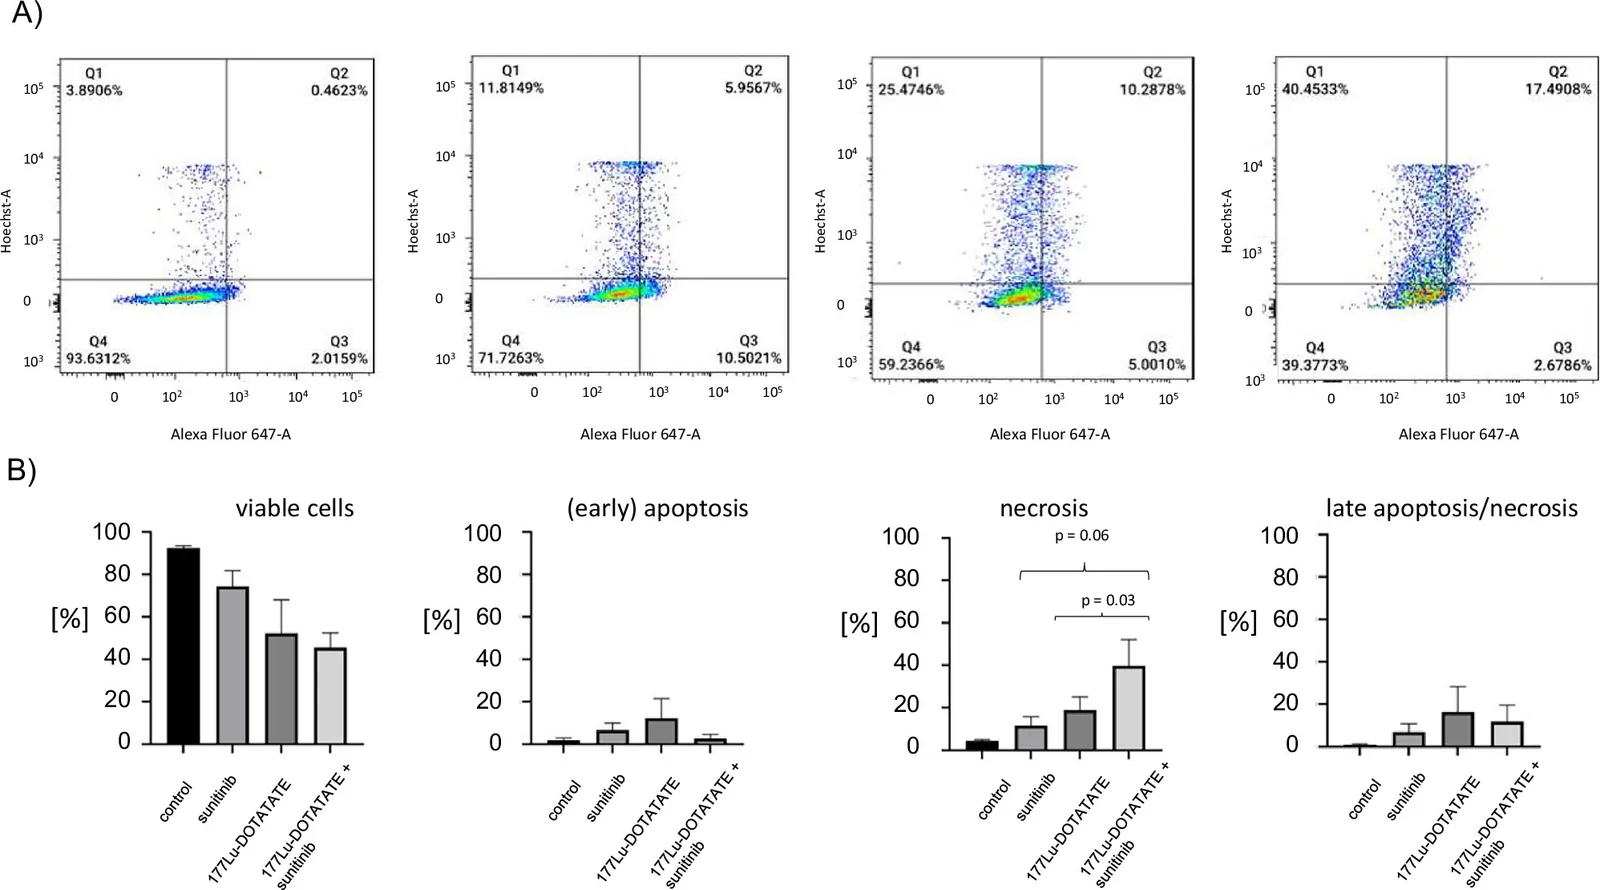
Fig. 4 该图为流式细胞术结果:A为annexin V/Hoechst 33342双染散点图,四个象限分别代表活细胞、早期凋亡、晚期凋亡/坏死及坏死;B为各处理组细胞亚群比例的定量柱状图。读图时需比较联合治疗组与单药组的坏死细胞比例,ANOVA显示联合组显著高于¹⁷⁷Lu-DOTATATE单药组(P=0.03)和舒尼替尼单药组(P=0.006)。这一结果表明舒尼替尼并非单纯增强凋亡,而是将死亡模式推向坏死,坏死性死亡通常伴随DAMPs释放、更具免疫原性,为后续ICD标志物检测提供了直接铺垫。
板块3|Mechanistic basis of synergy: cell-cycle arrest is not enhanced, but immunogenic cell death markers are increased
结果6|¹⁷⁷Lu-DOTATATE诱导S期和G2/M期阻滞,但舒尼替尼未进一步增强该阻滞,提示细胞周期效应并非协同作用的主要机制。作者在QGP-1细胞中以¹⁷⁷Lu-DOTATATE(10 MBq/mL)、舒尼替尼(7.5 µM)或其联合处理5天后,通过碘化丙啶和Hoechst 33342染色进行流式细胞术分析。结果显示,¹⁷⁷Lu-DOTATATE单药使细胞从约85%的G0/G1期显著转移至S期(约30%,P=0.065)和G2/M期(约40%,P=0.043),证实其诱导细胞周期阻滞;然而,联合舒尼替尼后S期和G2/M期比例与单药相比无进一步增加,舒尼替尼本身亦未显著改变周期分布。这一发现表明,虽然¹⁷⁷Lu-DOTATATE的放射毒性部分通过周期阻滞实现,但舒尼替尼的增敏作用并非通过放大这一通路,与上一结果中联合治疗显著增加坏死性死亡(而非凋亡)的观察相呼应,将机制探索引向细胞死亡方式而非周期调控。
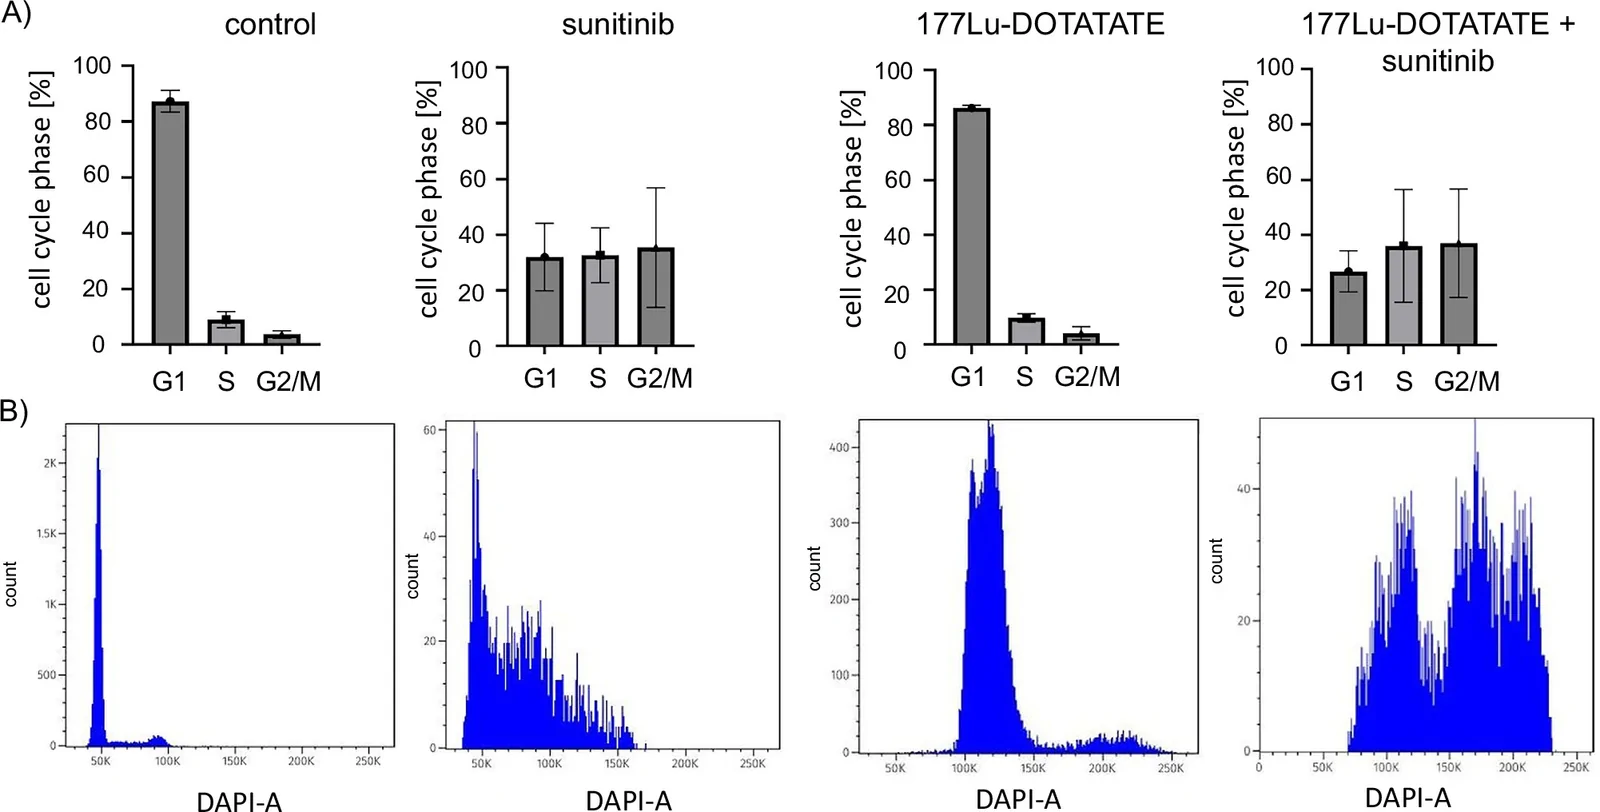
Fig. 5 该图包含A(细胞周期分布柱状图)和B(代表性DNA含量直方图),展示QGP-1细胞经¹⁷⁷Lu-DOTATATE(10 MBq/mL)、舒尼替尼(7.5 µM)或其联合处理5天后的周期分布。读图时需关注¹⁷⁷Lu-DOTATATE单药使细胞从约85%的G0/G1期显著转移至S期(约30%,P=0.065)和G2/M期(约40%,P=0.043),而联合舒尼替尼后S期和G2/M期比例无进一步增加。该结果通过排除法表明细胞周期阻滞并非协同作用的主要机制,将机制探索引向细胞死亡方式而非周期调控,是论证逻辑中的关键转折点。
结果7|联合治疗产生超加性的钙网蛋白表面暴露增加和HMGB1释放增强,提示免疫原性晚期凋亡/坏死。作者在QGP-1细胞中以¹⁷⁷Lu-DOTATATE(10 MBq/mL)、舒尼替尼(7.5 µM)或其联合处理5天后,通过流式细胞术检测细胞表面钙网蛋白(以几何平均荧光强度gMFI量化),并用ELISA测定培养上清中HMGB1浓度。结果显示,联合治疗使钙网蛋白表面暴露显著高于对照组(P=0.03),HMGB1释放亦显著增加(P<0.001),且两指标的增幅均超过两药单用的加和预期,呈超加性效应。钙网蛋白暴露和HMGB1释放是免疫原性细胞死亡(ICD)的两大核心标志物,分别介导"吃我"信号和免疫佐剂作用。该结果直接回应了上一结果排除细胞周期机制的结论,表明协同作用的分子基础在于将肿瘤细胞死亡方式转向更具免疫原性的形式,为体内免疫应答参与协同提供了关键体外证据。
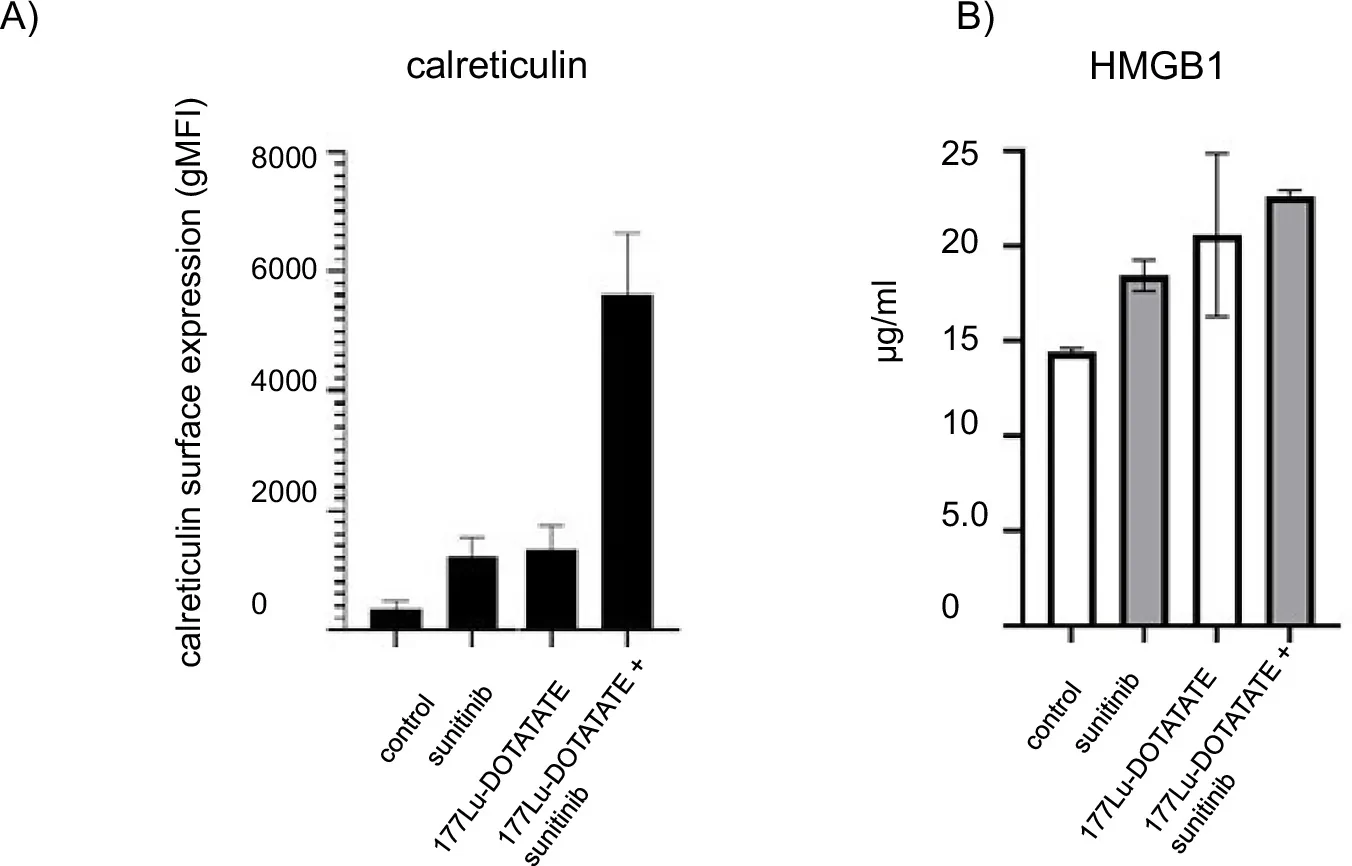
Fig. 6 该图为柱状图:A展示细胞表面钙网蛋白表达(以gMFI量化),B展示培养上清中HMGB1浓度(ELISA测定)。读图时需比较各处理组的柱高,联合治疗组的钙网蛋白暴露显著高于对照组(P=0.03),HMGB1释放亦显著增加(P<0.001),且增幅超过两药单用的加和预期,呈超加性效应。钙网蛋白暴露和HMGB1释放是免疫原性细胞死亡(ICD)的两大核心标志物,分别介导“吃我”信号和免疫佐剂作用。该图直接回应了细胞周期排除机制的结论,表明协同作用的分子基础在于将肿瘤细胞死亡方式转向更具免疫原性的形式,为体内免疫应答参与协同提供了关键体外证据。
结果8|各处理组均未检测到IL-18或IL-1β释放,排除了经典炎症小体激活参与ICD反应。作者在相同的处理条件下,通过ELISA检测培养上清中的IL-18和IL-1β浓度,并在细胞因子阵列中筛查其他炎症介质。结果显示,所有处理组(包括单药和联合治疗)的IL-18均低于检测限,IL-1β亦无增强分泌,细胞因子阵列中亦未见其他促炎细胞因子显著上调。这一阴性结果具有重要机制意义:经典炎症小体通路(如NLRP3)激活会伴随caspase-1介导的IL-1β/IL-18成熟释放,而本研究观察到的ICD标志物升高并不依赖该通路,提示联合治疗诱导的免疫原性死亡主要通过钙网蛋白暴露和HMGB1释放的"损伤相关分子模式"途径实现,而非通过炎症小体介导的促炎因子风暴。该结果完善了ICD机制的全貌,与上一结果共同勾勒出联合治疗诱导的是一种非经典炎症小体依赖的免疫原性死亡模式。
04 深度解读与讨论
【解读观点】本研究最值得关注之处在于:它没有停留在"联合用药有效"的表象,而是通过体外实验将协同机制精确锁定在ICD增强这一免疫学环节。双向增敏的发现(低剂量舒尼替尼使177Lu-DOTATATE的LD50从1.4±0.1降至0.8±0.1 MBq/mL;低活度177Lu-DOTATATE使舒尼替尼的LD50从7.43±0.456降至2.67±0.1 µM [Table 2])提示两药在亚毒性浓度下即可形成协同,这为临床减量联合提供了理论依据。
【解读观点】值得注意的机制转折在于:177Lu-DOTATATE单独诱导的是以PARP切割和S/G2-M期阻滞为特征的经典凋亡,而联合舒尼替尼后死亡模式显著转向晚期凋亡/坏死(坏死比例:联合 vs 舒尼替尼 P=0.006,联合 vs 177Lu-DOTATATE P=0.03 [Fig. 4])。这种死亡模式的转变具有免疫学意义——坏死性死亡通常比凋亡更易释放损伤相关分子模式(DAMPs),从而激活抗原呈递。
【解读观点】钙网蛋白表面暴露(P=0.03)与HMGB1释放(P<0.001)的协同增强,且未检测到IL-1β/IL-18分泌,提示该联合方案诱导的是"非经典"ICD——不依赖炎症小体活化,但足以提供"吃我"信号和佐剂信号。这一发现为理解放疗联合靶向药的免疫协同提供了新视角,也提示未来可探索与免疫检查点抑制剂的三联策略 [Discussion]。
05 局限与展望
本研究作为探索性先导研究,局限性明确:临床部分仅5例患者且为回顾性设计,缺乏对照组,无法对疗效、安全性、缓解持续时间、PFS及OS做出可靠推断 [Discussion]。体外实验仅使用单一pNET细胞系(QGP-1),无法还原肿瘤微环境的复杂性——免疫细胞、基质细胞及血管系统对ICD的放大效应在体外不可见。此外,钙网蛋白暴露与HMGB1释放虽是ICD的经典标志物,但研究未进行功能性免疫实验(如树突状细胞吞噬实验、T细胞激活实验)来直接证明抗肿瘤免疫应答的建立 [Discussion]。作者明确指出,直接细胞毒性、血管效应、信号通路改变与免疫机制的相对贡献仍不清晰。未来需在前瞻性临床试验中验证联合方案的疗效,并通过转化研究(治疗前后肿瘤活检、外周血免疫监测)解析体内免疫激活的动态过程。
06 科研思路启发
本研究为"生信/临床观察→体外机制→免疫学机制"的证据链构建提供了可复制的范式:
第一,选题上抓住"临床未满足需求+药物已有机制线索"的结合点。舒尼替尼的放射增敏和免疫调节作用并非新发现,但将其与PRRT的ICD诱导潜力联系起来,就形成了新颖的科学假说 [Introduction]。
第二,实验设计上采用"双向增敏"验证策略:不仅证明舒尼替尼增强177Lu-DOTATATE的杀伤,还反向验证低活度177Lu-DOTATATE降低舒尼替尼的LD50,这种交互验证大大增强了结论的稳健性 [Table 2]。
第三,机制深挖时注意"排除法"的价值:通过细胞周期实验排除了G2/M阻滞增强这一可能机制(S期P=0.065,G2/M期P=0.043,但舒尼替尼未进一步增强 [Fig. 5]),从而将机制聚焦于ICD,使论证更聚焦、更有说服力。
第四,ICD证据链的搭建值得借鉴:从死亡模式(凋亡转向坏死)→DAMP释放(钙网蛋白、HMGB1)→炎症小体排除(IL-1β/IL-18阴性),层层递进,既证明"有"ICD,也明确"无"经典炎症小体活化,避免过度解读 [Fig. 6]。
第五,写作上以临床缓解图(PET/CT)开篇建立直观冲击力,再以体外机制图逐层解密,符合高分期刊"临床问题→机制答案"的叙事逻辑。
金句
当放射配体疗法遇上靶向药物,协同的关键不在细胞周期阻滞的叠加,而在于将肿瘤细胞死亡方式从"沉默的凋亡"推向"喧闹的坏死"——钙网蛋白的暴露与HMGB1的释放,让免疫系统看见了本应隐匿的肿瘤。